Silikon jest często wybierany do wyrobów medycznych, ponieważ jest elastyczny, stabilny chemicznie i dostępny w ściśle kontrolowanych formułach. Problem polega na tym, że silikon medyczny jest często traktowane jako zatwierdzenie gotowego wyrobu. Tak nie jest. Pigmenty, utwardzanie, utwardzanie wtórne, czyszczenie, sterylizacja i warunki kontaktu mogą zmieniać ryzyko biologiczne.
Biozgodność silikonu nie jest cechą z natury rzeczy spełniającą kryteria „zaliczony/niezaliczony”. Jest to bezpieczeństwo biologiczne konkretnego gotowego wyrobu, oceniane pod kątem jego składu, procesu produkcyjnego, rodzaju kontaktu z ciałem i czasu ekspozycji.
Dzięki takiemu rozróżnieniu można uniknąć częstego błędu przy wyborze dostawcy: zatwierdzenia certyfikatu materiałowego przy jednoczesnym pominięciu oceny uformowanego elementu i warunków jego rzeczywistego użytkowania.
Co oznacza biokompatybilność silikonu?
Biokompatybilność oznacza, że wyrób spełnia swoją funkcję, nie powodując niedopuszczalnej reakcji biologicznej w określonych warunkach użytkowania. Nie oznacza to jednak, że materiał jest biologicznie niewidoczny.
Elastomery silikonowe bazują głównie na szkielecie siloksanowym z organicznymi grupami bocznymi. właściwości gumy silikonowej Wspierają elastyczność, stabilność termiczną i odporność na wiele środowisk wodnych. Wyjaśniają, dlaczego silikon jest stosowany w rurka silikonowa, uszczelki, elementy układu oddechowego, produkty mające kontakt z ranami oraz urządzenia wszczepialne.
Nie zapewniają one bezpieczeństwa w każdym zastosowaniu. Uszczelka stykająca się ze skórą, rurka do transportu płynów i implant długoterminowy narażają organizm na działanie różnych dróg. Wymagane dowody muszą się zmieniać w zależności od urządzenia.
Dlaczego silikon jest powszechnie stosowany w urządzeniach medycznych?
Silikon jest przydatny, ponieważ jego właściwości mechaniczne i chemiczne mogą pozostać stabilne w warunkach, które uszkadzają wiele elastomerów organicznych.
Typowe zalety obejmują:
- elastyczność w szerokim zakresie temperatur;
- odporność na wilgoć i wiele powszechnie stosowanych substancji chemicznych;
- kompatybilność z różnymi metodami sterylizacji, pod warunkiem walidacji receptury;
- niska energia powierzchniowa i łatwe uwalnianie z narzędzi;
- Dostępny w postaci gumy o wysokiej konsystencji (HCR) i gumy silikonowej w stanie ciekłym (LSR).
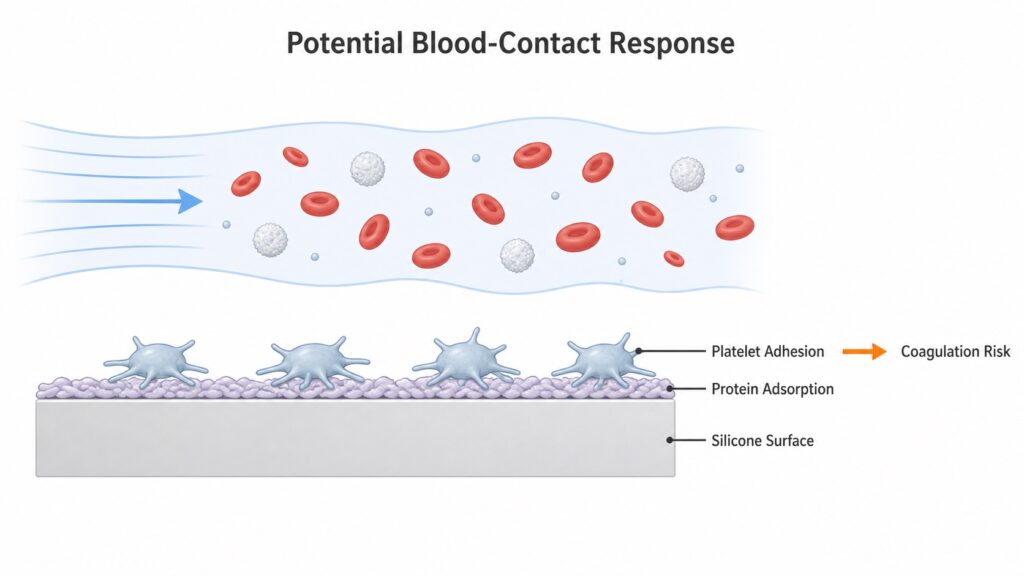
Ta sama chemia powierzchni również stwarza ograniczenia. przegląd PDMS w inżynierii biomedycznej zauważa, że natywny PDMS jest hydrofobowy, a adsorpcja białek stanowi powtarzające się ograniczenie w zastosowaniach biologicznych. W przypadku urządzeń mających kontakt z krwią, przegląd hemokompatybilności materiałowej Opisuje, w jaki sposób zaadsorbowane białka osocza mogą zmieniać konformację, promować adhezję i aktywację płytek krwi oraz przyczyniać się do krzepnięcia i tworzenia zakrzepów. Silikon również nie jest automatycznie odporny na kolonizację drobnoustrojami: Badanie ACS Omega dotyczące silikonowych materiałów do cewników moczowych zauważony P. mirabilis adhezję i rozwój biofilmu na konwencjonalnych powierzchniach silikonowych, wykazując jednocześnie, że modyfikacja powierzchni zmieniła wynik. “Obojętny” to zatem użyteczny skrót, a nie pełna ocena biologiczna.
Czy silikon medyczny jest automatycznie biokompatybilny?
Nie. Termin “klasa medyczna” zazwyczaj odnosi się do formulacji kontrolowanej przez dostawcę, wspartej identyfikowalnością i wybranymi danymi testowymi. Nie zastępuje on oceny gotowego wyrobu.
ASTM F2038, która dotyczy formulacji silikonowych stosowanych w zastosowaniach medycznych, stanowi, że przydatność biologiczna musi być ostatecznie oceniana w odniesieniu do zamierzonego zastosowania. To jest właściwa granica zamówienia.
Wcześniej przetestowany silikon może wykazywać inny profil ryzyka po wprowadzeniu którejkolwiek z następujących zmian:
| Zmiana | Co może się zmienić biologicznie |
|---|---|
| Pigment lub koncentrat barwiący | Do formulacji wprowadzane są nowe barwniki, nośniki lub zanieczyszczenia |
| Cykl utwardzania | Mogą wystąpić resztkowe reaktywne gatunki lub niepełne usieciowanie |
| Po utwardzeniu | Pozostałości lotne i profil ekstrahowalny mogą ulec zmianie |
| Środek antyadhezyjny | Mogą zostać wprowadzone pozostałości powierzchniowe |
| Proces czyszczenia | Mogą pozostać resztki detergentu lub zanieczyszczenia cząsteczkowe |
| Sterylizacja | Właściwości polimerów lub substancji ekstrahowalnych mogą ulec zmianie po zastosowaniu tlenku etylenu, promieniowania, pary lub powtarzanych cyklach |
| Dostawca lub miejsce produkcji | Kontrola surowców i drogi skażenia mogą ulec zmianie |

Dlatego certyfikat od dostawcy surowca jest dowodem pomocniczym, a nie wnioskiem na temat gotowego urządzenia.
Jak utwardzanie platyną i nadtlenkiem wpływa na biokompatybilność silikonu?
The systemy utwardzania platyną i nadtlenkiem Wpływają na kontrolę pozostałości, ale same w sobie nie decydują o biozgodności. Zwalidowany komponent utwardzony nadtlenkiem może być odpowiedni, natomiast źle przetworzony komponent utwardzony platyną może nadal nie przejść oceny biologicznej lub chemicznej.
| Czynnik | Silikon utwardzany platyną | Silikon utwardzany nadtlenkiem |
|---|---|---|
| Główna reakcja | Utwardzanie addycyjne przez hydrosilylację | Sieciowanie wolnorodnikowe |
| Produkty uboczne reakcji | Brak produktów ubocznych reakcji stechiometrycznej | Produkty rozkładu nadtlenku mogą pozostać |
| Typowe obawy dotyczące pozostałości | Nieprzereagowane gatunki o małej masie cząsteczkowej, zanieczyszczenia związane z katalizatorami, zanieczyszczenia procesowe | Lotne produkty rozkładu, zapach i pozostałości nadtlenków |
| Decyzja po wyleczeniu | Zależne od zastosowania i formulacji | Powszechnie stosowany w celu redukcji pozostałości lotnych i stabilizacji właściwości |
| Logika wyboru | Często preferowane w przypadku ścieżek o niskiej ekstrakcji płynu i ściśle kontrolowanych form medycznych | Może pozostać odpowiedni, jeśli formulacja i proces utwardzania zostały zweryfikowane |
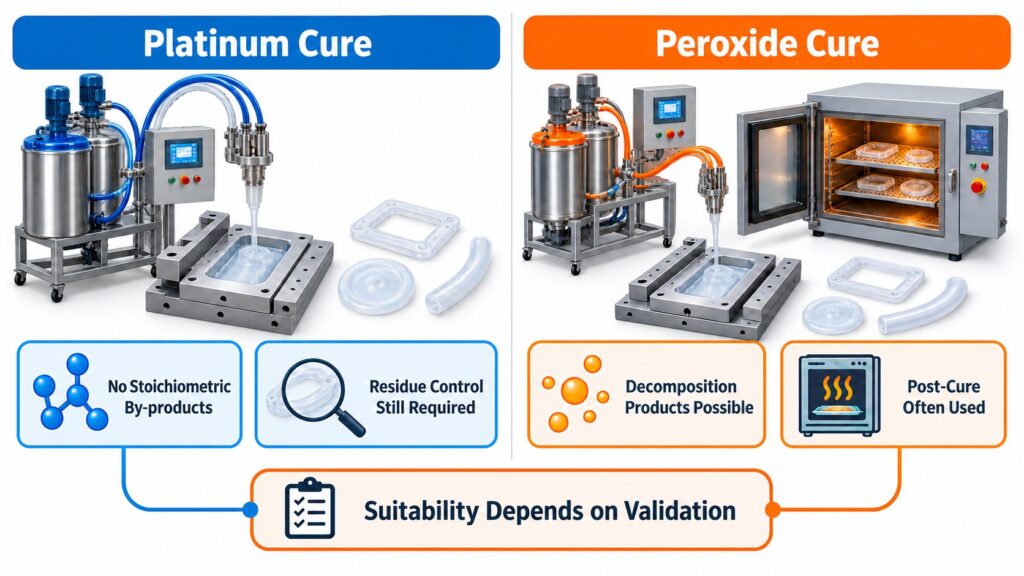
Pytanie dotyczące produkcji nie brzmi po prostu “platyna czy nadtlenek?”. Chodzi o to, czy temperatura utwardzania, czas, grubość części, obciążenie pieca, przepływ powietrza i ekspozycja po utwardzeniu są kontrolowane i dokumentowane.
Grube przekroje nagrzewają się i odprowadzają gazy inaczej niż cienkie płytki testowe. Nie można zakładać, że proces utwardzania potwierdzony na płycie laboratoryjnej usuwa substancje lotne ze złożonego elementu formowanego z taką samą szybkością. Zespoły często pomijają ten fakt, ponieważ certyfikat materiału identyfikuje materiał, ale nie uwzględnia historii termicznej gotowego elementu.
Jak oceniana jest biozgodność silikonu zgodnie z normą ISO 10993-1:2025?
ISO 10993-1:2025 traktuje bezpieczeństwo biologiczne jako proces zarządzania ryzykiem zgodny z normą ISO 14971. Nie jest to stała lista testów, które musi wykonać każde urządzenie silikonowe.
W przypadku przesyłek do USA, FDA częściowo uznała wydanie z 2025 r. 25 maja 2026 r. Uznanie nie obejmuje postanowień szczegółowych i nadal akceptuje deklaracje zgodności z edycją z 2018 r. w okresie przejściowym kończącym się 1 lipca 2029 r. Publikacja edycji ISO nie oznacza zatem, że każda klauzula jest automatycznie akceptowana przez FDA.
Ocena zaczyna się od czterech danych wejściowych:
- kompletny materiał i formulacja;
- procesy produkcyjne i sterylizacyjne;
- charakter kontaktu fizycznego;
- czas trwania kontaktu.
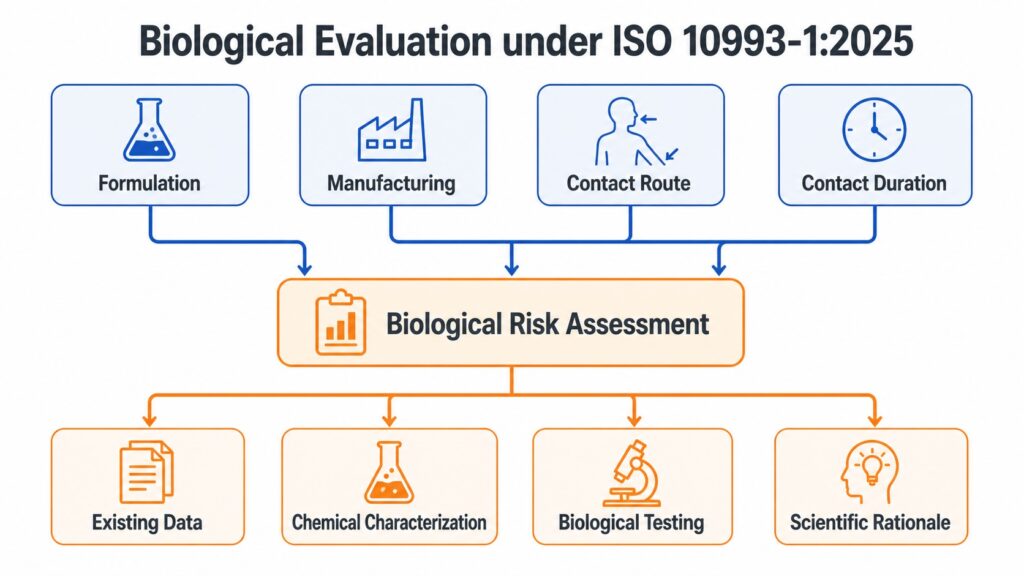
Obecne ramy klasyfikują urządzenia według drogi kontaktu, takiej jak kontakt powierzchniowy, komunikacja zewnętrzna lub implantacja. Czas trwania kontaktu i zagrożenia specyficzne dla danego urządzenia determinują następnie, które biologiczne punkty końcowe należy uwzględnić.
The Struktura punktów końcowych FDA Pozostaje użytecznym punktem odniesienia w planowaniu w USA, ale opiera się na wytycznych FDA z września 2023 r. Tabele punktów końcowych stanowią ramy, a nie listę kontrolną testów. Wszelkie różnice między tymi wytycznymi, częściowym uznaniem przez FDA wydania z 2025 r. oraz wymaganiami specyficznymi dla danego urządzenia muszą zostać rozwiązane w celu złożenia wniosku; istniejące dane, charakterystyka chemiczna, badania lub uzasadnienie naukowe mogą zostać wykorzystane do określenia punktu końcowego.
Jakie testy ISO 10993 mogą mieć zastosowanie?
Obowiązujące punkty końcowe zależą od urządzenia. Typowe odniesienia obejmują:
| Obszar oceny | Wspólny standard | Czego dotyczy |
|---|---|---|
| Cytotoksyczność | ISO 10993-5 | Niekorzystne skutki dla hodowanych komórek |
| Uczulenie skóry | ISO 10993-10:2021 | Potencjalne działanie uczulające |
| Podrażnienie | ISO 10993-23:2021 | Potencjalne podrażnienie w przypadku odpowiednich dróg kontaktu |
| Charakterystyka chemiczna | ISO 10993-18:2020 • Poprawka 1:2022 | Identyfikacja i kwantyfikacja składników urządzenia i substancji ekstrahowalnych |
| Ocena ryzyka toksykologicznego | ISO 10993-17:2023 • Poprawka 1:2025 | Ocena toksykologiczna zidentyfikowanych składników |
| Hemokompatybilność | ISO 10993-4 | Interakcje z krwią |
| Reakcja implantacji | ISO 10993-6 | Reakcja miejscowa tkanek po implantacji |
Cytotoksyczność, uczulenie i podrażnienie są często oceniane, ale nie stanowią uniwersalnego “zdania trzech testów”. Rurka mająca kontakt z krwią może wymagać potwierdzenia hemokompatybilności. Długoterminowy implant może wymagać wszczepienia, toksyczności przewlekłej, genotoksyczności i innych punktów końcowych. Kategoria urządzenia kontroluje plan.
Dlaczego charakterystyka chemiczna jest przeprowadzana przed dalszymi badaniami?
Charakterystyka chemiczna pomaga zidentyfikować substancje, które mogą migrować z gotowego urządzenia. Może ona ujawnić problemy ukryte pod nazwą materiału: siloksany o niskiej masie cząsteczkowej, pozostałości katalizatorów, pigmenty, dodatki, pozostałości po czyszczeniu lub związki powstałe w procesie sterylizacji.
Sekwencja praktyczna jest następująca:
- udokumentować recepturę i wszystkie środki pomocnicze w przetwórstwie;
- zdefiniować klinicznie istotne warunki ekstrakcji;
- identyfikować i kwantyfikować substancje ekstrahowalne zgodnie z normą ISO 10993-18:2020/Amd 1:2022;
- ocena ryzyka toksykologicznego zgodnie z normą ISO 10993-17:2023/Amd 1:2025;
- wykorzystać pozostałe luki w danych do uzasadnienia badań biologicznych.
To podejście nie eliminuje automatycznie testów. Zapobiega ono uruchamianiu standardowego panelu przez zespoły, zanim zrozumieją, co zawiera urządzenie.
Przedmiot testowy musi również odzwierciedlać produkcję. Jeśli części komercyjne są poddawane utwardzeniu, czyszczeniu, montażowi, pakowaniu i sterylizacji, niesterylna płytka z materiału jest zazwyczaj słabym substytutem. Ocena biologiczna powinna uwzględniać procesy, które mogą wpływać na narażenie pacjenta.
Co udowadnia certyfikat USP klasy VI?
Klasa VI USP oznacza, że badany materiał polimerowy spełnia wymagania dotyczące reaktywności biologicznej określone w Rozdział Generalny USP <88>. Program obejmuje badania wstrzyknięć ogólnoustrojowych, śródskórnych i implantacji w określonych warunkach ekstrakcji.
Nie stanowi ona pełnej biokompatybilności urządzenia zgodnie z normą ISO 10993-1.
| Prawo | Prawidłowa interpretacja |
|---|---|
| “Silikon jest zgodny z normą USP klasy VI.” | Zdefiniowany materiał lub artykuł testowy spełniający wymagania USP <88> w określonych warunkach |
| “Gotowe urządzenie jest biokompatybilne”.” | Wymaga dowodów specyficznych dla danego urządzenia, opartych na rodzaju kontaktu, czasie jego trwania, przetwarzaniu i zamierzonym zastosowaniu |
| “USP Klasa VI obejmuje wszystkie czasy trwania kontaktu”.” | Nieprawidłowo; klasyfikacja USP nie zastępuje oceny końcowej zgodnie z normą ISO 10993 |
| “Wystarczy certyfikat dostawcy.” | Nieprawidłowe, chyba że strategia regulacyjna uzasadnia równoważność z gotowym urządzeniem |
Klasa VI USP pozostaje użyteczna do kontroli materiałów i kwalifikacji dostawców. Częstym błędem jest rozszerzanie tego wyniku na pigmenty, formowanie, czyszczenie, sterylizację i ostateczną ekspozycję kliniczną bez udokumentowanego mostu.
Czy normy dotyczące kontaktu z żywnością potwierdzają biokompatybilność medyczną?
NIE. GB 4806.16-2025 to chińska norma dotycząca kontaktu gumy silikonowej z żywnością, a nie norma biokompatybilności wyrobów medycznych. Tłumaczenie ostatecznej wersji standardu przez Służbę Rolnictwa Zagranicznego USDA potwierdza, że wejdzie w życie 2 września 2026 r. i ustala limit substancji lotnych na poziomie 0,5 g/100 g (0,5%), badany zgodnie z Załącznikiem B.
Zgodność z normami dotyczącymi kontaktu z żywnością nie zastępuje norm GB/T 16886, ISO 10993 ani wymagań NMPA dotyczących konkretnych wyrobów. Wynik migracji dla naczyń, form lub produktów do karmienia nie może stanowić dowodu na bezpieczeństwo implantu lub wyrobu mającego kontakt z krwią.
Które środki kontroli produkcji chronią wyniki testów?
Dowody biokompatybilności można ponownie wykorzystać jedynie tak długo, jak długo przetestowana konfiguracja pozostaje pod kontrolą.
Sterowanie materiałem i mieszaniem
Należy odnotować gatunek silikonu, partię, stosunek pigmentu, tożsamość dodatku i historię mieszania. Nie należy zastępować koncentratu barwiącego, ponieważ polimer bazowy pozostaje niezmieniony. Nośnik i układ pigmentu stają się częścią oceny biologicznej.
Kontrola utwardzania i po utwardzeniu
Zdefiniuj temperaturę formy, czas utwardzania, zakres grubości części, temperaturę po utwardzeniu, czas naświetlania, obciążenie pieca i przepływ powietrza. W przypadku narzędzi wielogniazdowych upewnij się, że wszystkie gniazda mają równoważne okno procesowe.
Sterowanie czyszczeniem i obsługą
Kontroluj środki antyadhezyjne, detergenty, jakość płukania, rękawice, pojemniki i czas przechowywania. Czysty surowiec może ulec zanieczyszczeniu po wyjęciu z formy.
Kontrola sterylizacji
Oceń rzeczywistość metoda sterylizacji i maksymalną liczbę zatwierdzonych cykli. Pozostałości tlenku etylenu, dawka promieniowania i ekspozycja na parę wodną rodzą różne pytania. Urządzenie przetestowane przed sterylizacją może nie być zgodne z produktem, który został dopuszczony do użytku.
Kontrola zmian
Należy przeprowadzić przegląd ryzyka biologicznego w przypadku zmiany składu, dostawcy, miejsca, narzędzi, cyklu utwardzania, środka czyszczącego, opakowania, metody sterylizacji lub planowanego kontaktu. Zmiana nie zawsze wymaga powtórzenia każdego testu. Wymaga ona udokumentowanej oceny.
Czego kupujący powinni oczekiwać od dostawcy komponentów silikonowych?
Zamiast pytać, czy dostawca oferuje “silikon medyczny”, przedstaw krótki pakiet dowodów.”
- dokładny gatunek silikonu i producent;
- identyfikowalność partii i certyfikat analizy;
- ujawnienie formulacji lub wsparcie dla głównego pliku regulacyjnego, w stosownych przypadkach;
- system utwardzania i sprawdzone parametry utwardzania/po utwardzaniu;
- identyfikacja pigmentów i dodatków;
- odpowiednie raporty USP <87>/<88> lub ISO 10993, w tym badany artykuł;
- dane dotyczące substancji wyekstrahowanych i wymywalnych, jeżeli droga kontaktu tego wymaga;
- dane dotyczące zgodności sterylizacji dla zamierzonej metody;
- czyszczenie, pakowanie i kontrola zanieczyszczeń;
- pisemna umowa o powiadomieniu o zmianie.
Raport powinien być na tyle dokładny, aby potwierdzić równoważność dostarczonej części. Sprawdź gatunek materiału, kolor, proces produkcji, stan sterylizacji, warunki ekstrakcji oraz datę raportu. Raport z prawidłowym numerem normy może nadal być bezużyteczny, jeśli badana próbka nie jest reprezentatywna.
Często Zadawane Pytania
Czy silikon jest zawsze bezpieczny w kontakcie ze skórą?
NIE. Bezpieczeństwo silikonu Zależy to od składu, pozostałości po przetworzeniu, dodatków i warunków kontaktu; gotowe urządzenie nadal wymaga odrębnej oceny.
Czy w urządzeniach medycznych wymagany jest silikon utwardzany platyną?
Nie. Utwardzanie platyną jest często wybierane w przypadku zastosowań o niskiej ekstrakcji, ale wymóg ten wynika ze specyfikacji urządzenia i oceny ryzyka biologicznego. Zwalidowana formuła utwardzana nadtlenkiem może być również odpowiednia.
Czy test USP klasy VI może zastąpić testowanie zgodne z normą ISO 10993?
Nie. Certyfikat USP klasy VI może być pomocny w doborze materiałów. Nie zastępuje on jednak oceny biologicznej konkretnego urządzenia zgodnie z normą ISO 10993-1.
Czy badaniu należy poddać surowiec czy gotowy element?
Gotowe, przetworzone urządzenie – lub naukowo uzasadniony reprezentatywny wyrób testowy – dostarcza najsilniejszych dowodów. Powinien on obejmować odpowiednie etapy utwardzania, czyszczenia, montażu, pakowania i sterylizacji.
Zdefiniuj kontakt przed wyborem planu testów
Dostawca nie może zdefiniować obronnego opakowania z silikonu o biokompatybilności wyłącznie na podstawie nazwy polimeru. Minimalne dane wejściowe to droga kontaktu z ciałem, czas trwania kontaktu, geometria urządzenia, formulacja, środki wspomagające przetwarzanie, metoda sterylizacji, rynek docelowy oraz to, czy element jest dostarczany jako komponent, czy jako gotowe urządzenie.
Bez tych danych, żądanie “silikonu ISO 10993” przenosi jedynie niezdefiniowane wymaganie do procesu zakupu. Materiał może być odpowiedni. Dowody dotyczące urządzenia mogą jednak nadal być błędne.