Silikon wird häufig für medizinische Geräte gewählt, da es flexibel, chemisch stabil und in streng kontrollierten Zusammensetzungen erhältlich ist. Das Problem ist, dass medizinisches Silikon Die Zulassung wird häufig als Zulassung eines fertigen Medizinprodukts betrachtet. Das ist sie nicht. Pigmente, Aushärtung, Nachhärtung, Reinigung, Sterilisation und Kontaktbedingungen können das biologische Risiko verändern.
Die Biokompatibilität von Silikon ist keine inhärente Eigenschaft, die entweder als gut oder schlecht bewertet wird. Sie beschreibt die biologische Sicherheit eines spezifischen, fertigen Produkts, die hinsichtlich seiner Zusammensetzung, seines Herstellungsverfahrens, der Art des Körperkontakts und der Expositionsdauer beurteilt wird.
Diese Unterscheidung verhindert einen häufigen Beschaffungsfehler: die Genehmigung eines Materialzertifikats bei gleichzeitiger Nichtberücksichtigung des Formteils und seiner tatsächlichen Einsatzbedingungen.
Was bedeutet Biokompatibilität von Silikon?
Biokompatibilität bedeutet, dass ein Medizinprodukt seine vorgesehene Funktion erfüllt, ohne unter den definierten Anwendungsbedingungen eine unzulässige biologische Reaktion hervorzurufen. Sie bedeutet nicht, dass das Material biologisch unsichtbar ist.
Silikonelastomere basieren hauptsächlich auf einem Siloxan-Grundgerüst mit organischen Seitengruppen. Eigenschaften von Silikonkautschuk Sie unterstützen Flexibilität, thermische Stabilität und Beständigkeit gegenüber vielen wässrigen Umgebungen. Sie erklären, warum Silikon verwendet wird in Silikonschlauch, Dichtungen, Komponenten für die Beatmung, Wundkontaktprodukte und implantierbare Geräte.
Sie bieten keinen Sicherheitsnachweis für jede Anwendung. Eine Hautkontaktdichtung, ein Flüssigkeitskanal und ein Langzeitimplantat setzen den Körper auf unterschiedlichen Wegen aus. Die erforderlichen Nachweise müssen sich daher an das jeweilige Produkt anpassen.
Warum wird Silikon häufig in medizinischen Geräten verwendet?
Silikon ist deshalb nützlich, weil sein mechanisches und chemisches Verhalten auch unter Bedingungen stabil bleibt, die viele organische Elastomere schädigen.
Typische Vorteile sind:
- Flexibilität über einen breiten Temperaturbereich;
- Beständigkeit gegen Feuchtigkeit und viele gängige Chemikalien;
- Kompatibilität mit verschiedenen Sterilisationsverfahren, vorbehaltlich der Validierung der Rezeptur;
- niedrige Oberflächenenergie und leichtes Ablösen vom Werkzeug;
- Verfügbarkeit als hochkonsistenter Gummi (HCR) und flüssiger Silikonkautschuk (LSR).
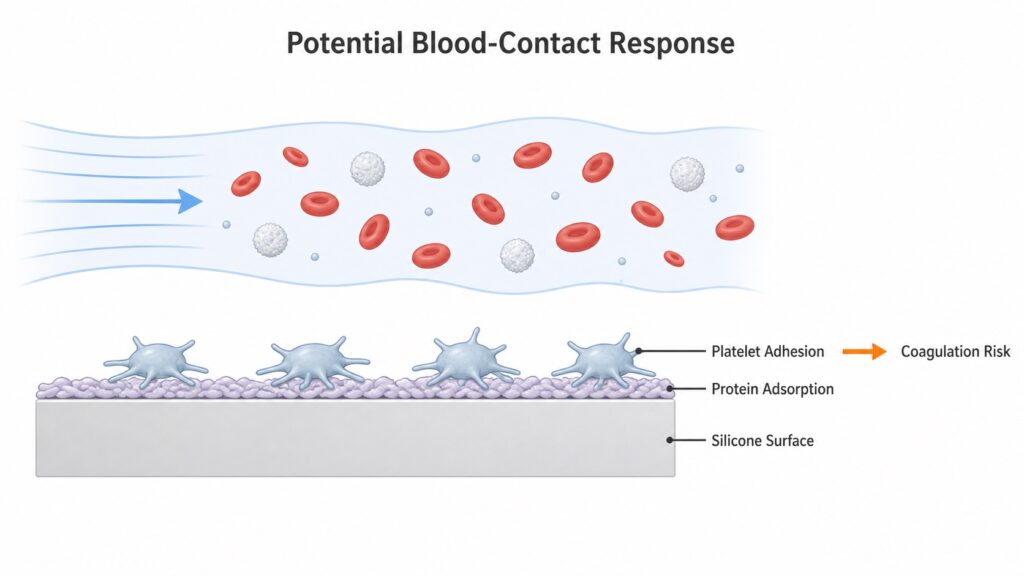
Dieselbe Oberflächenchemie setzt auch Grenzen. Überblick über PDMS in der Biomedizintechnik weist darauf hin, dass natives PDMS hydrophob ist und die Proteinadsorption eine wiederkehrende Einschränkung bei biologischen Anwendungen darstellt. Für Geräte, die mit Blut in Kontakt kommen, ist ein Überprüfung der Materialhämokompatibilität beschreibt, wie adsorbierte Plasmaproteine ihre Konformation verändern, die Thrombozytenadhäsion und -aktivierung fördern und zur Blutgerinnung und Thrombusbildung beitragen können. Auch Silikon ist nicht automatisch resistent gegen mikrobielle Besiedlung: ACS Omega-Studie über Silikon-Harnkathetermaterialien beobachtet P. mirabilis Die Studie untersuchte die Adhäsion und Biofilmbildung auf herkömmlichen Silikonoberflächen und zeigte, dass Oberflächenmodifikationen das Ergebnis veränderten. “Inert” ist daher eine nützliche Kurzbezeichnung, aber keine vollständige biologische Bewertung.
Ist medizinisches Silikon automatisch biokompatibel?
Nein. “Medizinische Qualität” beschreibt üblicherweise eine vom Lieferanten kontrollierte Rezeptur, die durch Rückverfolgbarkeit und ausgewählte Testdaten belegt ist. Sie ersetzt nicht die Bewertung des fertigen Produkts.
ASTM F2038, Die Richtlinie, die Silikonformulierungen für medizinische Anwendungen abdeckt, besagt, dass die biologische Eignung letztlich im Hinblick auf den Verwendungszweck bewertet werden muss. Dies ist die korrekte Abgrenzung im Beschaffungsprozess.
Ein zuvor getestetes Silikon kann nach einer der folgenden Änderungen ein anderes Risikoprofil aufweisen:
| Ändern | Was kann sich biologisch verändern? |
|---|---|
| Pigment oder Masterbatch | Neue Farbstoffe, Trägerstoffe oder Verunreinigungen gelangen in die Formulierung. |
| Aushärtungszyklus | Restliche reaktive Spezies oder unvollständige Vernetzung können erhöhen |
| Nachbehandlung | Flüchtige Rückstände und das extrahierbare Profil können sich ändern |
| Trennmittel | Oberflächenrückstände können eingeführt werden |
| Reinigungsprozess | Waschmittelrückstände oder partikuläre Verunreinigungen können zurückbleiben |
| Sterilisation | Die Eigenschaften von Polymeren oder extrahierbaren Substanzen können sich nach Behandlung mit Ethylenoxid, Strahlung, Dampf oder wiederholten Zyklen verändern. |
| Lieferant oder Produktionsstätte | Rohstoffkontrollen und Kontaminationswege können sich ändern |

Aus diesem Grund stellt ein Zertifikat des Rohstofflieferanten lediglich einen Beleg dar und ist keine Schlussfolgerung hinsichtlich des fertigen Produkts.
Wie beeinflussen Platin- und Peroxidhärtung die Biokompatibilität von Silikonen?
Der Platin- und Peroxid-Härtungssysteme Sie beeinflussen zwar die Rückstandskontrolle, entscheiden aber nicht allein über die Biokompatibilität. Ein validiertes, peroxidvernetztes Bauteil kann geeignet sein, während ein schlecht verarbeitetes, platinvernetztes Bauteil die biologische oder chemische Prüfung dennoch nicht bestehen kann.
| Faktor | Platinvernetztes Silikon | Peroxidvernetztes Silikon |
|---|---|---|
| Hauptreaktion | Additionshärtung durch Hydrosilylierung | Radikalische Vernetzung |
| Reaktionsnebenprodukte | Es entstehen keine stöchiometrischen Reaktionsnebenprodukte. | Peroxid-Zersetzungsprodukte können bleiben |
| Typische Rückstandsprobleme | Nicht umgesetzte niedermolekulare Verbindungen, katalysatorbedingte Verunreinigungen, Prozessverunreinigungen | Flüchtige Zersetzungsprodukte, Geruch und restliche Peroxidverbindungen |
| Entscheidung nach der Ausheilung | Anwendungs- und formulierungsabhängig | Wird häufig verwendet, um flüchtige Rückstände zu reduzieren und Eigenschaften zu stabilisieren |
| Auswahllogik | Oft bevorzugt für Wege mit geringer Extraktionsrate und streng kontrollierte medizinische Formgebung. | Kann weiterhin geeignet sein, sofern die Rezeptur und der Nachhärtungsprozess validiert sind. |
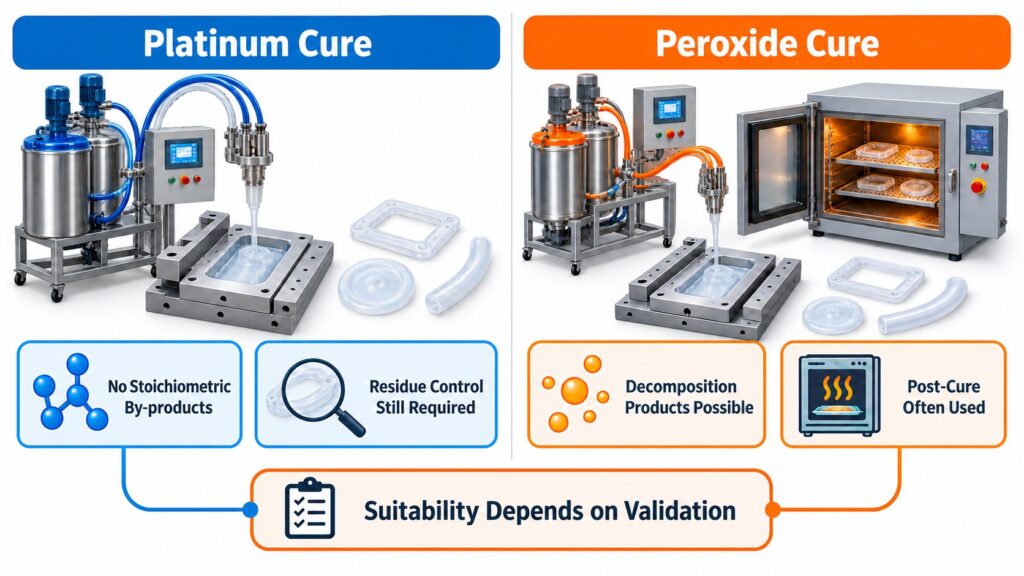
Die Produktionsfrage lautet nicht einfach “Platin oder Peroxid?”. Es geht vielmehr darum, ob Aushärtungstemperatur, -zeit, Bauteildicke, Ofenbeladung, Luftstrom und Nachhärtungsexposition kontrolliert und dokumentiert werden.
Dickere Bauteile erwärmen und entlüften sich anders als dünne Testplatten. Eine an einer Laborplatte validierte Nachhärtung kann nicht ohne Weiteres auf die Entfernung flüchtiger Bestandteile aus einem komplexen Formteil übertragen werden. Dies wird häufig übersehen, da das Materialzertifikat zwar die Verbindung angibt, aber nicht die thermische Vorgeschichte des fertigen Bauteils dokumentiert.
Wie wird die Biokompatibilität von Silikonen gemäß ISO 10993-1:2025 bewertet?
ISO 10993-1:2025 Die biologische Sicherheit wird als Risikomanagementprozess gemäß ISO 14971 behandelt. Es handelt sich nicht um eine feste Liste von Tests, die jedes Silikonprodukt absolvieren muss.
Für US-Einreichungen, Die FDA hat die Ausgabe von 2025 teilweise anerkannt. Die Anerkennung erfolgte am 25. Mai 2026. Bestimmte Bestimmungen sind von der Anerkennung ausgenommen, und Konformitätserklärungen zur Ausgabe 2018 werden während einer Übergangsfrist bis zum 1. Juli 2029 weiterhin akzeptiert. Die Veröffentlichung der ISO-Ausgabe bedeutet daher nicht, dass jede Klausel automatisch von der FDA akzeptiert wird.
Die Auswertung beginnt mit vier Eingangsgrößen:
- das vollständige Material und die Rezeptur;
- die Herstellungs- und Sterilisationsprozesse;
- die Art des Körperkontakts;
- die Dauer des Kontakts.
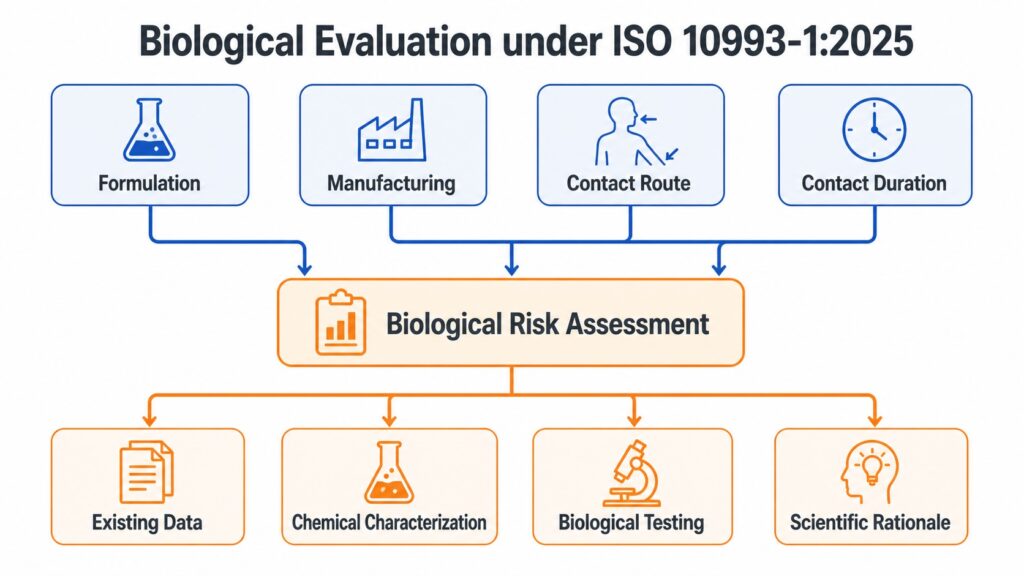
Das aktuelle Rahmenwerk klassifiziert Medizinprodukte nach Kontaktweg, z. B. Oberflächenkontakt, externe Kommunikation oder Implantation. Kontaktdauer und gerätespezifische Gefahren bestimmen dann, welche biologischen Endpunkte berücksichtigt werden müssen.
Der FDA-Endpunktrahmen Die US-Planungsgrundlage bleibt zwar nützlich, basiert aber auf der FDA-Leitlinie vom September 2023. Ihre Endpunkttabellen stellen ein Rahmenwerk dar, keine Checkliste für Tests. Etwaige Abweichungen zwischen dieser Leitlinie, der teilweisen Anerkennung der Fassung von 2025 durch die FDA und gerätespezifischen Anforderungen müssen für die Einreichung geklärt werden; vorhandene Daten, chemische Charakterisierung, Tests oder eine wissenschaftliche Begründung können zur Erfüllung eines Endpunkts herangezogen werden.
Welche ISO 10993-Prüfungen könnten relevant sein?
Die anwendbaren Endpunkte hängen vom Gerät ab. Häufige Referenzen sind:
| Bewertungsbereich | Gemeinsamer Standard | Worum es sich handelt |
|---|---|---|
| Zytotoxizität | ISO 10993-5 | Negative Auswirkungen auf kultivierte Zellen |
| Hautsensibilisierung | ISO 10993-10:2021 | Potenzial zur Sensibilisierung |
| Reizung | ISO 10993-23:2021 | Reizpotenzial für relevante Kontaktwege |
| Chemische Charakterisierung | ISO 10993-18:2020 • Amd 1:2022 | Identifizierung und Quantifizierung von Gerätebestandteilen und extrahierbaren Stoffen |
| Toxikologische Risikobewertung | ISO 10993-17:2023 • Amd 1:2025 | Toxikologische Bewertung der identifizierten Bestandteile |
| Hämokompatibilität | ISO 10993-4 | Wechselwirkungen mit dem Blut |
| Implantationsreaktion | ISO 10993-6 | Lokale Gewebereaktion nach der Implantation |
Zytotoxizität, Sensibilisierung und Reizung werden häufig bewertet, stellen aber keine universelle Voraussetzung für ein positives Testergebnis dar. Für einen Schlauch, der mit Blut in Kontakt kommt, kann ein Nachweis der Hämokompatibilität erforderlich sein. Bei einem Langzeitimplantat können Implantations-, chronische Toxizitäts-, Genotoxizitäts- und weitere Endpunkte erforderlich sein. Die Gerätekategorie bestimmt den Behandlungsplan.
Warum erfolgt die chemische Charakterisierung vor weiteren Tests?
Die chemische Charakterisierung hilft dabei, Stoffe zu identifizieren, die aus dem fertigen Produkt migrieren können. Sie kann Probleme aufdecken, die durch die Materialbezeichnung verschleiert werden: niedermolekulare Siloxane, Katalysatorrückstände, Pigmente, Additive, Reinigungsrückstände oder Sterilisationsrückstände.
Eine praktische Abfolge ist:
- Die Rezeptur und alle Verarbeitungshilfsmittel dokumentieren;
- klinisch relevante Extraktionsbedingungen definieren;
- Identifizierung und Quantifizierung extrahierbarer Stoffe gemäß ISO 10993-18:2020/Amd 1:2022;
- Beurteilung des toxikologischen Risikos gemäß ISO 10993-17:2023/Amd 1:2025;
- Die verbleibenden Datenlücken sollen genutzt werden, um biologische Tests zu rechtfertigen.
Dieser Ansatz beseitigt Tests nicht automatisch. Er verhindert lediglich, dass Teams ein Standard-Testpanel ausführen, bevor sie den Inhalt des Geräts verstehen.
Das Prüfprodukt muss auch die Serienproduktion repräsentieren. Werden kommerzielle Teile nachgehärtet, gereinigt, montiert, verpackt und sterilisiert, ist eine unsterilisierte Materialplakette in der Regel ein ungeeigneter Ersatz. Die biologische Bewertung sollte die Prozesse erfassen, die die Patientenexposition beeinflussen können.
Was beweist USP Klasse VI?
USP Klasse VI zeigt an, dass ein getestetes Polymermaterial die in USP Klasse VI definierten Anforderungen an die biologische Reaktivität erfüllt. USP Allgemeines Kapitel <88>. Das Programm umfasst Tests zur systemischen Injektion, intrakutanen Applikation und Implantation unter festgelegten Extraktionsbedingungen.
Es stellt keine vollständige Biokompatibilität des Geräts gemäß ISO 10993-1 her.
| Beanspruchen | Korrekte Interpretation |
|---|---|
| “Das Silikon entspricht der USP-Klasse VI.” | Ein definiertes Material oder ein Prüfgegenstand hat unter festgelegten Bedingungen die Anforderungen von USP <88> erfüllt. |
| “Das fertige Gerät ist biokompatibel.” | Erfordert gerätespezifische Nachweise basierend auf Kontaktart, -dauer, -verarbeitung und Verwendungszweck. |
| “USP Klasse VI deckt alle Kontaktdauern ab.” | Falsch; die USP-Klassifizierung ist kein Ersatz für eine ISO 10993-Endpunktbewertung |
| “Ein Lieferantenzertifikat genügt.” | Falsch, es sei denn, die regulatorische Strategie rechtfertigt die Gleichwertigkeit mit dem fertigen Gerät. |
USP Klasse VI ist weiterhin nützlich für das Materialscreening und die Lieferantenqualifizierung. Ein häufiger Fehler besteht darin, die Ergebnisse ohne dokumentierte Überleitung auf Pigmente, Formgebung, Reinigung, Sterilisation und die abschließende klinische Anwendung zu übertragen.
Weisen Lebensmittelkontaktstandards die medizinische Biokompatibilität nach?
NEIN. GB 4806.16-2025 Es handelt sich um einen chinesischen Standard für den Lebensmittelkontakt von Silikonkautschuk, nicht um einen Standard für die Biokompatibilität von Medizinprodukten. Übersetzung des endgültigen Standards durch den Auslandsdienst des US-Landwirtschaftsministeriums bestätigt, dass es am 2. September 2026 in Kraft tritt und einen Grenzwert für flüchtige Stoffe von 0,5 g/100 g (0,5%) festlegt, geprüft nach Anhang B.
Die Einhaltung der Vorschriften für Lebensmittelkontakt ersetzt weder GB/T 16886, ISO 10993 noch gerätespezifische NMPA-Anforderungen. Migrationsergebnisse für Utensilien, Formen oder Ernährungsprodukte können die Sicherheit eines Implantats oder eines Medizinprodukts mit Blutkontakt nicht belegen.
Welche Fertigungskontrollen schützen das Testergebnis?
Der Nachweis der Biokompatibilität ist nur so lange wiederverwendbar, wie die getestete Konfiguration kontrolliert bleibt.
Material- und Mischsteuerung
Dokumentieren Sie die Silikonsorte, die Charge, das Pigmentverhältnis, die Art des Additivs und die Mischhistorie. Verwenden Sie kein Farbmasterbatch, da das Basispolymer unverändert bleibt. Das Träger- und Pigmentsystem wird in die biologische Bewertung einbezogen.
Aushärtungs- und Nachbehandlungskontrollen
Definieren Sie Formtemperatur, Aushärtezeit, Bauteildickenbereich, Nachhärtungstemperatur, Belichtungszeit, Ofenbeladung und Luftstrom. Stellen Sie bei Mehrkavitätenwerkzeugen sicher, dass alle Kavitäten ein gleichwertiges Prozessfenster erhalten.
Reinigungs- und Handhabungskontrollen
Trennmittel, Reinigungsmittel, Spülqualität, Handschuhe, Behälter und Lagerzeit müssen kontrolliert werden. Ein sauberes Rohmaterial kann nach dem Entformen verunreinigt werden.
Sterilisationskontrollen
Bewerten Sie den tatsächlichen Sterilisationsmethode und maximal validierte Zyklen. Ethylenoxid-Rückstände, Strahlendosis und Dampfexposition werfen unterschiedliche Fragen auf. Ein vor der Sterilisation getestetes Gerät repräsentiert möglicherweise nicht das freigegebene Produkt.
Änderungskontrolle
Eine biologische Risikobewertung ist erforderlich, wenn sich die Rezeptur, der Lieferant, der Standort, die Werkzeuge, der Aushärtungsprozess, das Reinigungsmittel, die Verpackung, das Sterilisationsverfahren oder der vorgesehene Kontakt ändert. Eine Änderung erfordert nicht immer die Wiederholung aller Tests. Sie erfordert jedoch eine dokumentierte Bewertung.
Was sollten Käufer von einem Lieferanten von Silikonkomponenten fordern?
Statt zu fragen, ob der Lieferant “medizinisches Silikon” anbietet, sollte man ein kurzes Beweispaket einreichen.”
- genaue Silikonqualität und Hersteller;
- Chargenrückverfolgbarkeit und Analysezertifikat;
- Offenlegung der Formulierung oder Unterstützung der regulatorischen Masterdatei, sofern zutreffend;
- Aushärtungssystem und validierte Aushärtungs-/Nachhärtungsparameter;
- Pigment- und Additividentifizierung;
- relevante USP <87>/<88>- oder ISO 10993-Berichte, einschließlich des geprüften Artikels;
- Daten zu extrahierbaren und auslaugbaren Stoffen, sofern der Kontaktweg dies erfordert;
- Daten zur Sterilisationsverträglichkeit für das vorgesehene Verfahren;
- Reinigung, Verpackung und Kontaminationskontrolle;
- schriftliche Änderungsmitteilungsvereinbarung.
Der Prüfbericht sollte so genau mit dem gelieferten Teil übereinstimmen, dass die Gleichwertigkeit belegt ist. Prüfen Sie Materialgüte, Farbe, Herstellungsverfahren, Sterilisationszustand, Extraktionsbedingungen und Prüfdatum. Ein Prüfbericht mit korrekter Normnummer ist dennoch unbrauchbar, wenn die geprüfte Probe nicht repräsentativ ist.
Häufig gestellte Fragen
Ist Silikon immer unbedenklich für den Hautkontakt?
NEIN. Silikonsicherheit hängt von der Rezeptur, Verarbeitungsrückständen, Zusatzstoffen und Kontaktbedingungen ab; das fertige Produkt bedarf noch einer eigenen Bewertung.
Ist platinvernetztes Silikon für medizinische Geräte erforderlich?
Nein. Platinvernetzung wird häufig für Anwendungen mit geringen Extraktionsraten gewählt, die Anforderung ergibt sich jedoch aus den Gerätespezifikationen und der Bewertung des biologischen Risikos. Eine validierte, peroxidvernetzte Formulierung kann ebenfalls geeignet sein.
Kann die Prüfung nach USP Klasse VI die Prüfung nach ISO 10993 ersetzen?
Nein. USP Klasse VI kann die Materialauswahl unterstützen. Sie ersetzt jedoch keine gerätespezifische biologische Bewertung gemäß ISO 10993-1.
Soll das Rohmaterial oder das Fertigteil geprüft werden?
Das fertige, verarbeitete Produkt – oder ein wissenschaftlich begründetes, repräsentatives Prüfobjekt – liefert den stärksten Nachweis. Es sollte alle relevanten Schritte der Aushärtung, Reinigung, Montage, Verpackung und Sterilisation umfassen.
Definieren Sie den Ansprechpartner, bevor Sie den Testplan auswählen.
Ein Lieferant kann nicht allein anhand der Polymerbezeichnung ein ausreichendes Biokompatibilitätspaket für Silikon definieren. Zu den erforderlichen Mindestangaben gehören der Körperkontaktweg, die Kontaktdauer, die Gerätegeometrie, die Rezeptur, Verarbeitungshilfsmittel, das Sterilisationsverfahren, der Zielmarkt und ob das Teil als Komponente oder als fertiges Medizinprodukt geliefert wird.
Ohne diese Angaben führt die Anforderung “ISO 10993 Silikon” lediglich dazu, dass eine undefinierte Vorgabe in die Beschaffungsabteilung gelangt. Das Material mag geeignet sein. Die Nachweise können jedoch für das jeweilige Produkt fehlerhaft sein.