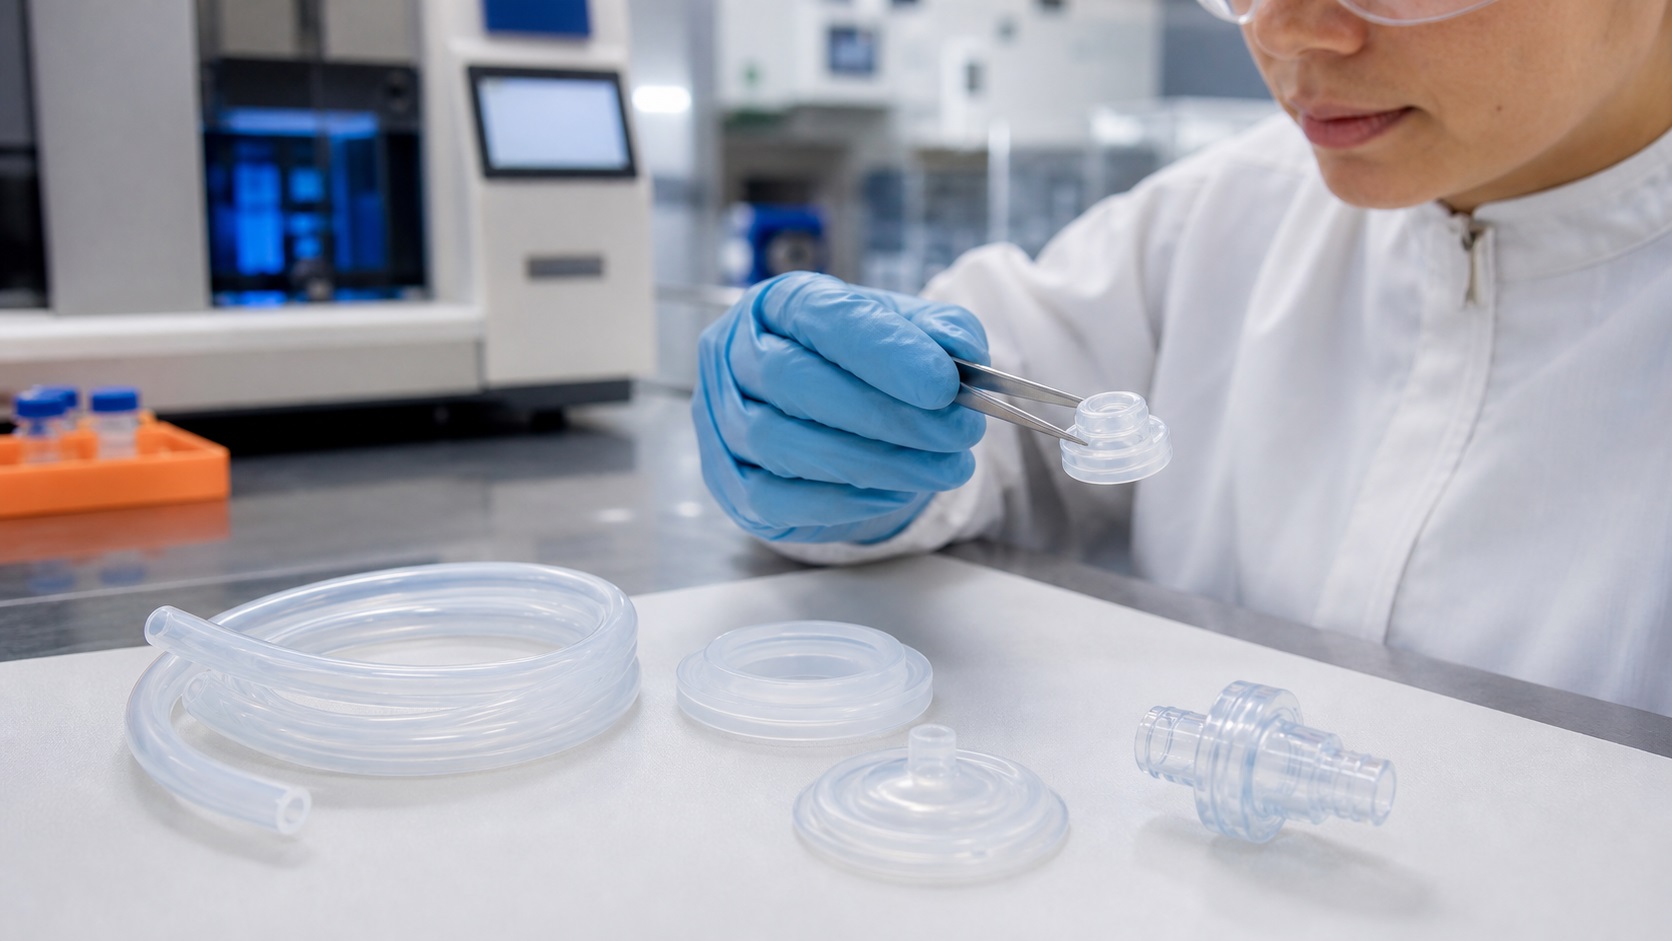
O silicone é frequentemente escolhido para dispositivos médicos por ser flexível, quimicamente estável e disponível em formulações rigorosamente controladas. O problema é que silicone de grau médico A aprovação do dispositivo final é frequentemente tratada como tal. Não é. Pigmentos, cura, pós-cura, limpeza, esterilização e condições de contato podem alterar o risco biológico.
A biocompatibilidade do silicone não é uma propriedade inerente de aprovação/reprovação. Trata-se da segurança biológica de um dispositivo específico finalizado, avaliada em função de sua formulação, processo de fabricação, tipo de contato com o corpo e duração da exposição.
Essa distinção evita um erro comum na seleção de fornecedores: aprovar um certificado de material sem avaliar o componente moldado e suas condições reais de uso.
O que significa a biocompatibilidade do silicone?
Biocompatibilidade significa que um dispositivo desempenha a sua função pretendida sem causar uma resposta biológica inaceitável nas condições de utilização definidas. Não significa que o material seja biologicamente invisível.
Os elastômeros de silicone são baseados principalmente em uma estrutura de siloxano com grupos laterais orgânicos. propriedades da borracha de silicone Eles oferecem flexibilidade, estabilidade térmica e resistência a diversos ambientes aquosos. Isso explica por que o silicone é usado em tubo de silicone, juntas, componentes respiratórios, produtos para contato com feridas e dispositivos implantáveis.
Eles não comprovam a segurança para todas as aplicações. Uma junta em contato com a pele, um tubo para passagem de fluidos e um implante de longa duração expõem o corpo por vias diferentes. As evidências necessárias devem variar de acordo com o dispositivo.
Por que o silicone é comumente usado em dispositivos médicos?
O silicone é útil porque seu comportamento mecânico e químico pode permanecer estável em condições que danificam muitos elastômeros orgânicos.
As vantagens típicas incluem:
- flexibilidade em uma ampla faixa de temperaturas;
- resistência à umidade e a muitos produtos químicos comuns;
- Compatibilidade com diversos métodos de esterilização, sujeita à validação da formulação;
- baixa energia superficial e fácil remoção das ferramentas;
- Disponível como borracha de alta consistência (HCR) e borracha de silicone líquida (LSR).
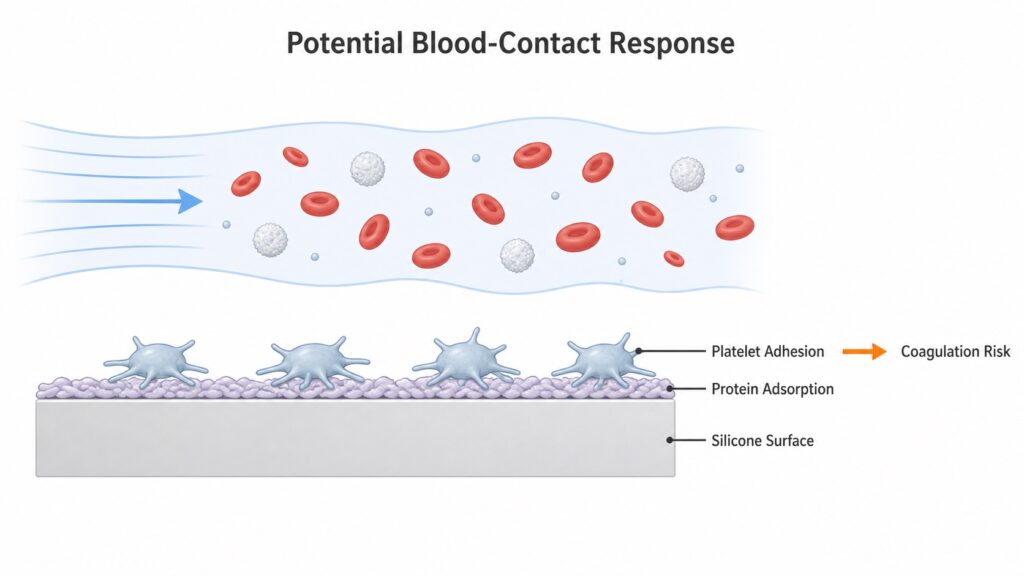
A mesma química de superfície também cria limites. Revisão do PDMS na engenharia biomédica Observa-se que o PDMS nativo é hidrofóbico e que a adsorção de proteínas é uma limitação recorrente em aplicações biológicas. Para dispositivos em contato com o sangue, um revisão da hemocompatibilidade do material Descreve como as proteínas plasmáticas adsorvidas podem mudar de conformação, promover a adesão e ativação plaquetária e contribuir para a coagulação e formação de trombos. O silicone também não é automaticamente resistente à colonização microbiana: um Estudo ACS Omega sobre materiais de cateter urinário de silicone observado P. mirabilis adesão e desenvolvimento de biofilme em superfícies de silicone convencionais, demonstrando que a modificação da superfície alterou o resultado. "Inerte" é, portanto, uma abreviação útil, não uma avaliação biológica completa.
O silicone de grau médico é automaticamente biocompatível?
Não. "Grau médico" normalmente descreve uma formulação controlada pelo fornecedor, respaldada por rastreabilidade e dados de testes selecionados. Não substitui a avaliação do dispositivo finalizado.
ASTM F2038, A regulamentação, que abrange formulações de silicone utilizadas em aplicações médicas, afirma que a adequação biológica deve ser avaliada, em última instância, em relação ao uso pretendido. Este é o limite correto para a aquisição.
Um silicone previamente testado pode apresentar um perfil de risco diferente após qualquer uma das seguintes alterações:
| Mudar | O que pode mudar biologicamente |
|---|---|
| Pigmento ou masterbatch | Novos corantes, veículos ou impurezas entram na formulação. |
| Ciclo de cura | Espécies reativas residuais ou ligações cruzadas incompletas podem aumentar |
| Pós-cura | Os resíduos voláteis e o perfil de extração podem sofrer alterações. |
| Agente desmoldante | Podem ser introduzidos resíduos superficiais. |
| Processo de limpeza | Podem permanecer resíduos de detergente ou contaminação por partículas. |
| Esterilização | As propriedades ou substâncias extraíveis dos polímeros podem sofrer alterações após tratamento com óxido de etileno (EtO), radiação, vapor ou ciclos repetidos. |
| Fornecedor ou local de produção | Os controles de matérias-primas e as vias de contaminação podem mudar. |

Por isso, um certificado do fornecedor da matéria-prima serve como prova complementar, e não uma conclusão sobre o dispositivo finalizado.
Como a cura com platina e peróxido afeta a biocompatibilidade do silicone?
O sistemas de cura com platina e peróxido Esses fatores afetam o controle de resíduos, mas não determinam a biocompatibilidade por si só. Um componente curado com peróxido e validado pode ser adequado, enquanto um componente curado com platina e processado de forma inadequada ainda pode falhar na avaliação biológica ou química.
| Fator | Silicone curado com platina | Silicone curado com peróxido |
|---|---|---|
| Reação principal | Cura por adição através de hidrossililação | Reticulação por radicais livres |
| Subprodutos da reação | Sem subprodutos de reação estequiométricos | Os produtos da decomposição do peróxido podem permanecer |
| Preocupação típica com resíduos | Espécies de baixo peso molecular não reagidas, impurezas relacionadas ao catalisador, contaminação do processo | Produtos voláteis de decomposição, odor e espécies residuais relacionadas ao peróxido. |
| Decisão pós-cura | Dependente da aplicação e da formulação | Comumente utilizado para reduzir resíduos voláteis e estabilizar propriedades. |
| Lógica de seleção | Frequentemente preferido para fluxos de fluidos com baixa extração e moldagem médica com controle rigoroso. | Pode continuar sendo adequado quando a formulação e o processo de pós-cura forem validados. |
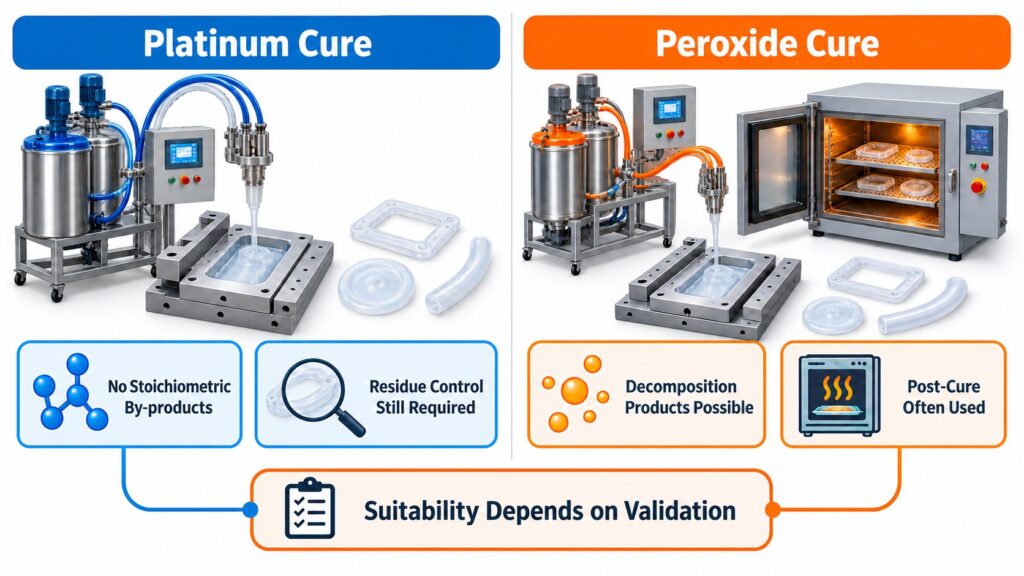
A questão na produção não é simplesmente "platina ou peróxido?". Trata-se de saber se a temperatura de cura, o tempo, a espessura da peça, a carga do forno, o fluxo de ar e a exposição pós-cura são controlados e documentados.
Seções espessas aquecem e liberam gases de forma diferente de placas de teste finas. Não se pode presumir que uma pós-cura validada em uma placa de laboratório remova voláteis de um componente moldado complexo na mesma taxa. As equipes frequentemente não percebem isso porque o certificado do material identifica o composto, mas não registra o histórico térmico da peça finalizada.
Como a biocompatibilidade do silicone é avaliada de acordo com a norma ISO 10993-1:2025?
ISO 10993-1:2025 Trata a biossegurança como um processo de gestão de riscos alinhado com a norma ISO 14971. Não se trata de uma lista fixa de testes que todos os dispositivos de silicone devem realizar.
Para submissões dos EUA, A FDA reconheceu parcialmente a edição de 2025. Em 25 de maio de 2026, o reconhecimento exclui disposições específicas e continua a aceitar declarações de conformidade com a edição de 2018 durante um período de transição que termina em 1º de julho de 2029. Portanto, a publicação da edição ISO não significa que todas as cláusulas sejam automaticamente aceitas pela FDA.
A avaliação começa com quatro entradas:
- o material e a formulação completos;
- os processos de fabricação e esterilização;
- a natureza do contato corporal;
- a duração do contato.
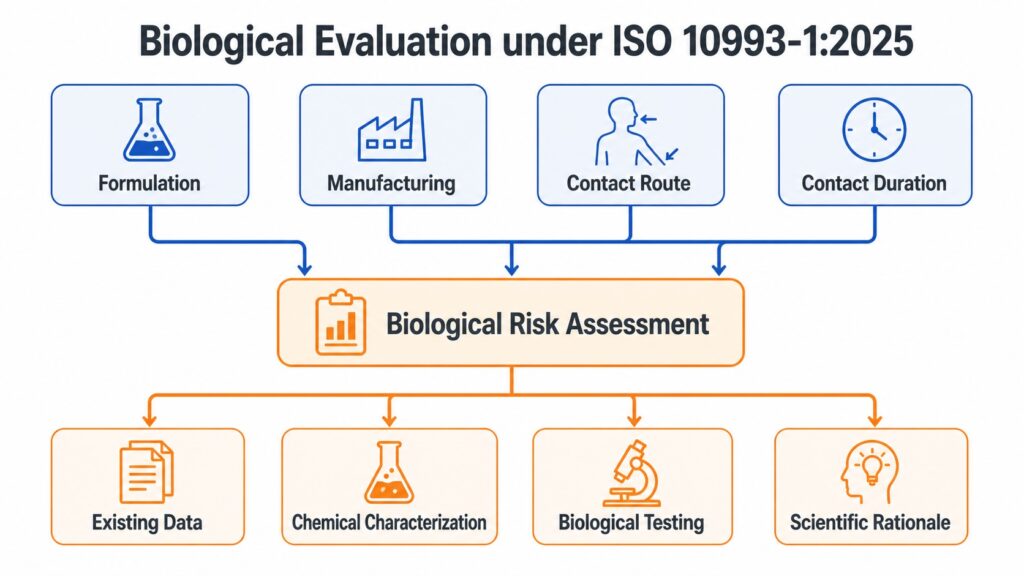
A estrutura atual classifica os dispositivos por via de contato, como contato com a superfície, comunicação externa ou implantação. A duração do contato e os riscos específicos do dispositivo determinam quais desfechos biológicos devem ser abordados.
O Estrutura de endpoints da FDA Continua sendo uma referência útil para o planejamento nos EUA, mas é baseada nas diretrizes da FDA de setembro de 2023. Suas tabelas de endpoints são uma estrutura, não uma lista de verificação para testes. Quaisquer diferenças entre essas diretrizes, o reconhecimento parcial da FDA da edição de 2025 e os requisitos específicos do dispositivo devem ser resolvidas para a submissão; dados existentes, caracterização química, testes ou uma justificativa científica podem ser usados para abordar um endpoint.
Quais testes da norma ISO 10993 podem ser aplicados?
Os pontos de extremidade aplicáveis dependem do dispositivo. Algumas referências comuns incluem:
| Área de avaliação | Padrão comum | O que aborda |
|---|---|---|
| Citotoxicidade | ISO 10993-5 | Efeitos adversos em células cultivadas |
| sensibilização da pele | ISO 10993-10:2021 | Potencial para causar sensibilização |
| Irritação | ISO 10993-23:2021 | Potencial de irritação para vias de contato relevantes |
| Caracterização química | ISO 10993-18:2020 • Emenda 1:2022 | Identificação e quantificação dos constituintes e substâncias extraíveis do dispositivo. |
| Avaliação de risco toxicológico | ISO 10993-17:2023 • Amd 1:2025 | Avaliação toxicológica dos constituintes identificados |
| Hemocompatibilidade | ISO 10993-4 | Interações com o sangue |
| Resposta à implantação | ISO 10993-6 | Resposta tecidual local após o implante |
A citotoxicidade, a sensibilização e a irritação são frequentemente avaliadas, mas não constituem um critério universal de aprovação em três testes. Um tubo em contato com o sangue pode exigir comprovação de hemocompatibilidade. Um implante de longa duração pode exigir avaliação da implantação, toxicidade crônica, genotoxicidade e outros desfechos. A categoria do dispositivo determina o planejamento.
Por que a caracterização química precede outros testes?
A caracterização química ajuda a identificar o que pode migrar do dispositivo finalizado. Ela pode revelar problemas que o nome do material esconde: siloxanos de baixo peso molecular, resíduos de catalisadores, pigmentos, aditivos, resíduos de limpeza ou compostos relacionados à esterilização.
Uma sequência prática é:
- Documentar a formulação e todos os auxiliares de processamento;
- Definir condições de extração clinicamente relevantes;
- Identificar e quantificar substâncias extraíveis de acordo com a norma ISO 10993-18:2020/Amd 1:2022;
- Avaliar o risco toxicológico de acordo com a norma ISO 10993-17:2023/Emenda 1:2025;
- Utilize as lacunas de dados restantes para justificar os testes biológicos.
Essa abordagem não elimina automaticamente os testes. Ela impede que as equipes executem um painel padrão antes de entenderem o que o dispositivo contém.
O produto de teste também deve ser representativo da produção. Se as peças comerciais passam por pós-cura, limpeza, montagem, embalagem e esterilização, uma placa de material não esterilizada geralmente é um substituto inadequado. A avaliação biológica deve abranger os processos que podem alterar a exposição do paciente.
O que a USP Classe VI comprova?
A USP Classe VI demonstra que um material polimérico testado atendeu aos requisitos de reatividade biológica definidos em Capítulo Geral USP <88>. O programa inclui testes de injeção sistêmica, intracutânea e de implantação sob condições específicas de extração.
Não estabelece a biocompatibilidade completa do dispositivo de acordo com a norma ISO 10993-1.
| Alegar | Interpretação correta |
|---|---|
| “O silicone é da Classe VI da USP.” | Um material definido ou artigo de teste aprovado pela USP <88> sob condições específicas. |
| “O dispositivo finalizado é biocompatível.” | Requer evidências específicas do dispositivo com base no tipo de contato, duração, processamento e uso pretendido. |
| “A Classe VI da USP abrange todas as durações de contato.” | Incorreto; a classificação USP não substitui uma avaliação de ponto final segundo a norma ISO 10993. |
| “Um certificado de fornecedor é suficiente.” | Incorreto, a menos que a estratégia regulatória justifique a equivalência ao dispositivo final. |
A Classe VI da USP continua sendo útil para a triagem de materiais e qualificação de fornecedores. O erro comum é estender esse resultado a pigmentos, moldagem, limpeza, esterilização e exposição clínica final sem uma análise prévia documentada.
As normas para contato com alimentos comprovam a biocompatibilidade médica?
Não. GB 4806.16-2025 É uma norma chinesa para contato com alimentos em borracha de silicone, não uma norma de biocompatibilidade para dispositivos médicos. Tradução do padrão final pelo Serviço Agrícola Estrangeiro do USDA confirma que entra em vigor em 2 de setembro de 2026 e estabelece um limite de substâncias voláteis de 0,5 g/100 g (0,5%), testado de acordo com o Apêndice B.
A conformidade com as normas de contato com alimentos não substitui as normas GB/T 16886, ISO 10993 ou os requisitos específicos da NMPA para determinados dispositivos. Um resultado de migração em utensílios, moldes ou produtos para alimentação não pode demonstrar a segurança de um implante ou dispositivo em contato com sangue.
Quais controles de fabricação protegem o resultado do teste?
As evidências de biocompatibilidade só são reutilizáveis enquanto a configuração testada permanecer controlada.
Controles de Materiais e Mistura
Registre a classe do silicone, o lote, a proporção de pigmentos, a identidade dos aditivos e o histórico de mistura. Não substitua o masterbatch de cor apenas porque o polímero base permanece inalterado. O sistema de suporte e pigmento passa a fazer parte da avaliação biológica.
Controles de cura e pós-cura
Defina a temperatura do molde, o tempo de cura, a faixa de espessura da peça, a temperatura de pós-cura, o tempo de exposição, a carga do forno e o fluxo de ar. Para moldes com múltiplas cavidades, confirme se todas as cavidades recebem uma janela de processo equivalente.
Controles de limpeza e manuseio
Controle os agentes desmoldantes, detergentes, qualidade do enxágue, luvas, recipientes e tempo de armazenamento. Uma matéria-prima limpa pode ser contaminada após a desmoldagem.
Controles de esterilização
Avalie o real método de esterilização e o número máximo de ciclos validados. Resíduos de óxido de etileno, dose de radiação e exposição ao vapor levantam questões diferentes. Um dispositivo testado antes da esterilização pode não representar o produto final.
Controle de alterações
Acione uma avaliação de risco biológico quando houver alterações na formulação, no fornecedor, no local, nas ferramentas, no ciclo de cura, no agente de limpeza, na embalagem, no método de esterilização ou no contato pretendido. Uma alteração nem sempre exige a repetição de todos os testes, mas requer uma avaliação documentada.
O que os compradores devem solicitar a um fornecedor de componentes de silicone?
Utilize um breve dossiê de evidências em vez de perguntar se o fornecedor oferece "silicone medicinal".“
- Grau exato de silicone e fabricante;
- Rastreabilidade do lote e certificado de análise;
- Divulgação da formulação ou suporte ao arquivo mestre regulatório, quando aplicável;
- Sistema de cura e parâmetros de cura/pós-cura validados;
- Identificação de pigmentos e aditivos;
- Relatórios relevantes da USP <87>/<88> ou da ISO 10993, incluindo o artigo testado;
- Dados sobre substâncias extraíveis e lixiviáveis, sempre que a via de contato o justifique;
- Dados de compatibilidade de esterilização para o método pretendido;
- limpeza, embalagem e controle de contaminação;
- Acordo de notificação de alterações por escrito.
O relatório deve corresponder suficientemente à peça fornecida para comprovar a equivalência. Verifique a qualidade do material, a cor, o processo de fabricação, o estado de esterilização, as condições de extração e a data do relatório. Um relatório com o número de norma correto ainda pode ser inutilizável se a amostra testada não for representativa.
perguntas frequentes
O silicone é sempre seguro para contato com a pele?
Não. Segurança do silicone Depende da formulação, dos resíduos do processo, dos aditivos e das condições de contato; o dispositivo final ainda requer sua própria avaliação.
O silicone curado com platina é necessário para dispositivos médicos?
Não. A cura com platina é frequentemente escolhida para aplicações com baixo teor de extraíveis, mas essa exigência decorre das especificações do dispositivo e da avaliação de risco biológico. Uma formulação curada com peróxido e validada também pode ser adequada.
A norma USP Classe VI pode substituir os testes ISO 10993?
Não. A norma USP Classe VI pode auxiliar na seleção de materiais. Ela não substitui uma avaliação biológica específica para o dispositivo, conforme a norma ISO 10993-1.
Deve-se testar a matéria-prima ou o produto acabado?
O dispositivo finalizado e processado — ou um artigo de teste representativo e cientificamente justificado — fornece a evidência mais robusta. Ele deve incluir as etapas relevantes de cura, limpeza, montagem, embalagem e esterilização.
Defina o contato antes de selecionar o plano de teste.
Um fornecedor não pode definir um pacote de biocompatibilidade defensável para silicone apenas com base no nome do polímero. Os requisitos mínimos são: via de contato com o corpo, duração do contato, geometria do dispositivo, formulação, auxiliares de processamento, método de esterilização, mercado-alvo e se a peça é fornecida como componente ou dispositivo acabado.
Sem essas informações, solicitar “silicone ISO 10993” apenas transfere um requisito indefinido para a compra. O material pode ser adequado, mas as evidências podem estar incorretas para o dispositivo.