Il silicone viene spesso scelto per i dispositivi medici perché è flessibile, chimicamente stabile e disponibile in formulazioni strettamente controllate. Il problema è che silicone per uso medico Spesso viene considerata come un'approvazione del dispositivo finito. Non lo è. Pigmenti, polimerizzazione, post-polimerizzazione, pulizia, sterilizzazione e condizioni di contatto possono tutti modificare il rischio biologico.
La biocompatibilità del silicone non è una proprietà intrinseca che impone un giudizio di superamento o fallimento. Si tratta piuttosto della sicurezza biologica di uno specifico dispositivo finito, valutata in base alla sua formulazione, al processo di produzione, al tipo di contatto con il corpo e alla durata dell'esposizione.
Tale distinzione previene un errore comune nell'approvvigionamento: approvare un certificato del materiale senza valutare il componente stampato e le sue effettive condizioni di utilizzo.
Che cosa significa biocompatibilità del silicone?
La biocompatibilità significa che un dispositivo svolge la sua funzione prevista senza causare una risposta biologica inaccettabile nelle condizioni d'uso definite. Non significa che il materiale sia biologicamente invisibile.
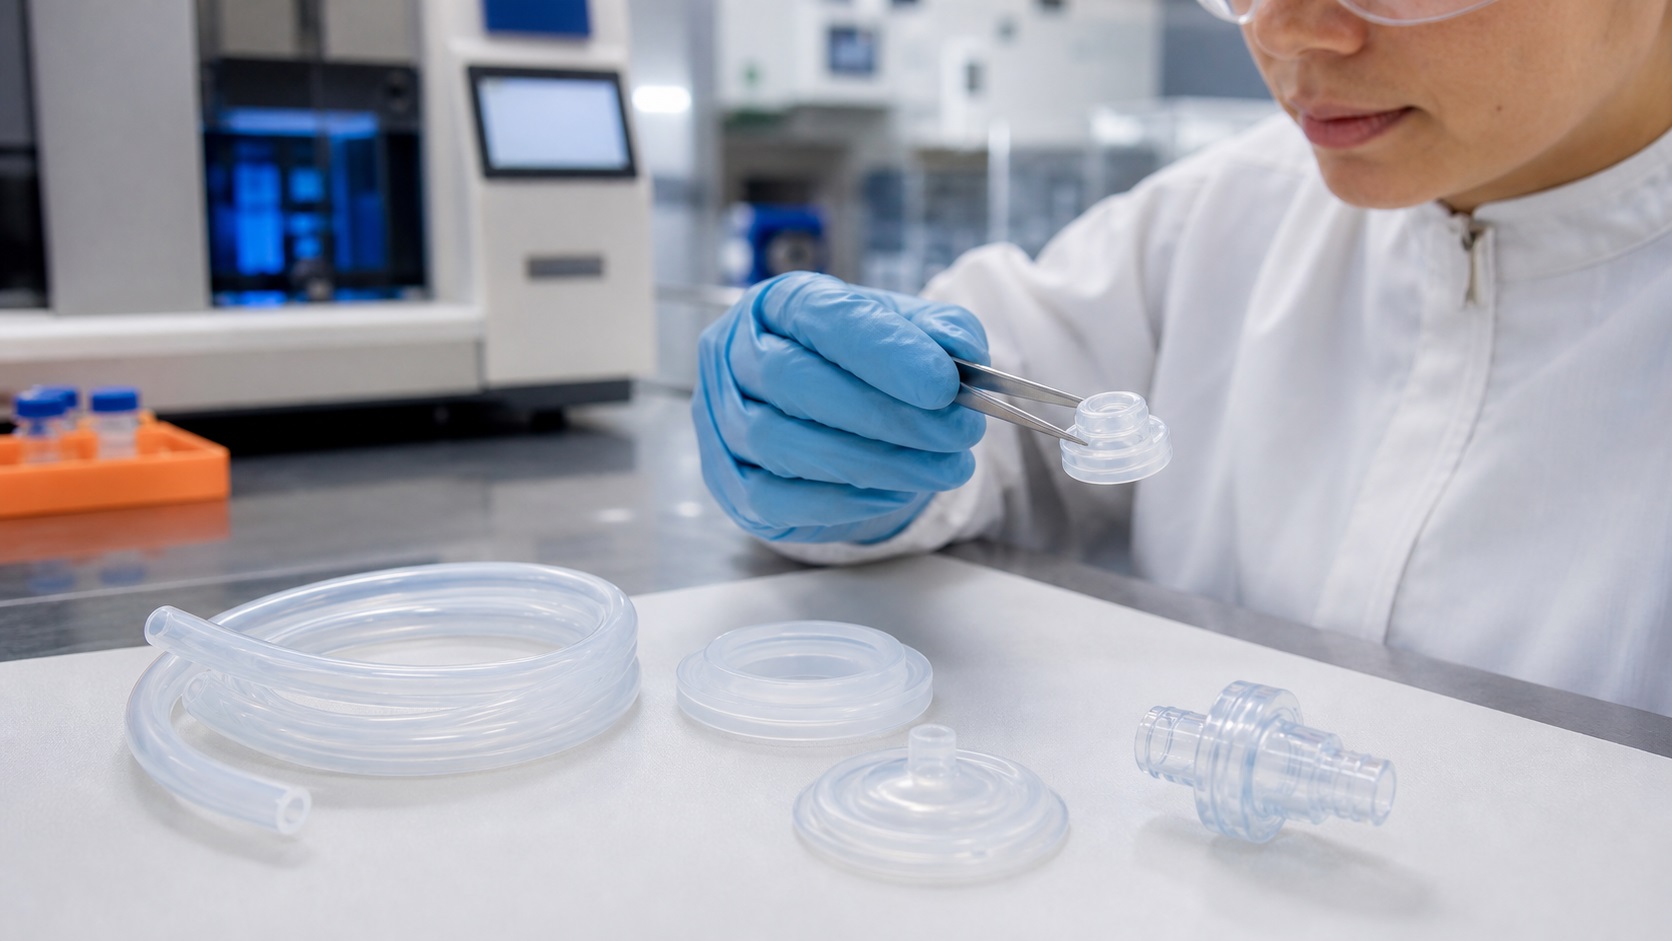
Gli elastomeri siliconici sono basati principalmente su uno scheletro di silossano con gruppi laterali organici. proprietà della gomma siliconica supporta flessibilità, stabilità termica e resistenza a molti ambienti acquosi. Spiegano perché il silicone viene utilizzato in tubo in silicone, guarnizioni, componenti respiratori, prodotti a contatto con le ferite e dispositivi impiantabili.
Non garantiscono la sicurezza per ogni applicazione. Una guarnizione a contatto con la pelle, un tubo per il passaggio di fluidi e un impianto a lungo termine espongono il corpo a rischi diversi. Le prove richieste devono variare a seconda del dispositivo.
Perché il silicone è comunemente utilizzato nei dispositivi medici?
Il silicone è utile perché il suo comportamento meccanico e chimico rimane stabile in condizioni che danneggerebbero molti elastomeri organici.
I vantaggi tipici includono:
- flessibilità in un ampio intervallo di temperature;
- resistenza all'umidità e a molte sostanze chimiche comuni;
- compatibilità con diversi metodi di sterilizzazione, previa validazione della formulazione;
- bassa energia superficiale e facile distacco dagli utensili;
- disponibile come gomma ad alta consistenza (HCR) e gomma siliconica liquida (LSR).
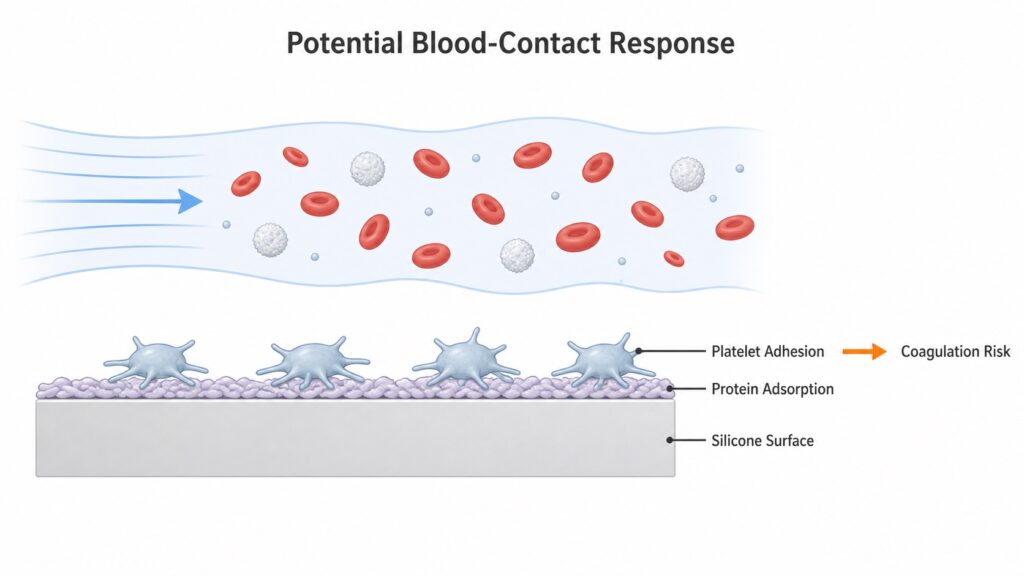
La stessa chimica superficiale crea anche dei limiti. revisione del PDMS nell'ingegneria biomedica osserva che il PDMS nativo è idrofobico e che l'adsorbimento proteico è una limitazione ricorrente nelle applicazioni biologiche. Per i dispositivi a contatto con il sangue, un revisione dell'emocompatibilità dei materiali descrive come le proteine plasmatiche adsorbite possono cambiare conformazione, promuovere l'adesione e l'attivazione delle piastrine e contribuire alla coagulazione e alla formazione di trombi. Il silicone non è automaticamente resistente alla colonizzazione microbica: un Studio ACS Omega sui materiali in silicone per cateteri urinari confermato P. mirabilis adesione e sviluppo del biofilm su superfici in silicone convenzionali, dimostrando al contempo che la modifica della superficie ha influenzato il risultato. "Inerte" è quindi una scorciatoia utile, non una valutazione biologica completa.
Il silicone di grado medicale è automaticamente biocompatibile?
No. La dicitura "grado medicale" si riferisce normalmente a una formulazione controllata dal fornitore e supportata da tracciabilità e dati di test selezionati. Non sostituisce la valutazione del dispositivo finito.
ASTM F2038, La normativa, che disciplina le formulazioni di silicone utilizzate in ambito medico, stabilisce che l'idoneità biologica deve essere valutata in ultima analisi in relazione all'uso previsto. Questo rappresenta il corretto limite di approvvigionamento.
Un silicone precedentemente testato può presentare un profilo di rischio diverso in seguito a una qualsiasi delle seguenti modifiche:
| Modifica | Cosa può cambiare biologicamente |
|---|---|
| Pigmento o masterbatch | Nuovi coloranti, vettori o impurità entrano nella formulazione |
| Ciclo di cura | Le specie reattive residue o la reticolazione incompleta possono aumentare |
| Post-cura | I residui volatili e il profilo di estraibilità possono variare |
| Agente distaccante per muffa | Possono essere introdotti residui superficiali |
| processo di pulizia | Residui di detergente o contaminazione particellare possono rimanere |
| Sterilizzazione | Le proprietà dei polimeri o le sostanze estraibili possono subire variazioni dopo il trattamento con EtO, radiazioni, vapore o cicli ripetuti. |
| Fornitore o sito di produzione | I controlli sulle materie prime e le vie di contaminazione possono cambiare |

Ecco perché un certificato rilasciato dal fornitore della materia prima costituisce una prova a supporto, non una conclusione relativa al prodotto finito.
In che modo la polimerizzazione con platino e perossido influisce sulla biocompatibilità del silicone?
IL sistemi di polimerizzazione al platino e al perossido Influiscono sul controllo dei residui, ma da soli non determinano la biocompatibilità. Un componente vulcanizzato con perossido validato può essere idoneo, mentre un componente vulcanizzato con platino ma lavorato in modo inadeguato può comunque non superare le valutazioni biologiche o chimiche.
| Fattore | Silicone vulcanizzato al platino | Silicone reticolato al perossido |
|---|---|---|
| Reazione principale | Cura per addizione mediante idrosililazione | Reticolazione radicalica |
| Sottoprodotti della reazione | Nessun sottoprodotto di reazione stechiometrica | I prodotti di decomposizione del perossido possono rimanere |
| Problema tipico dei residui | Specie a basso peso molecolare non reagite, impurità legate al catalizzatore, contaminazione del processo | Prodotti di decomposizione volatili, odore e specie residue correlate al perossido |
| Decisione post-trattamento | Dipendente dall'applicazione e dalla formulazione | Comunemente utilizzato per ridurre i residui volatili e stabilizzare le proprietà |
| Logica di selezione | Spesso preferito per percorsi fluidi a bassa estraibilità e per lo stampaggio medicale con controllo rigoroso. | Può rimanere idoneo laddove la formulazione e il processo di post-polimerizzazione siano validati |
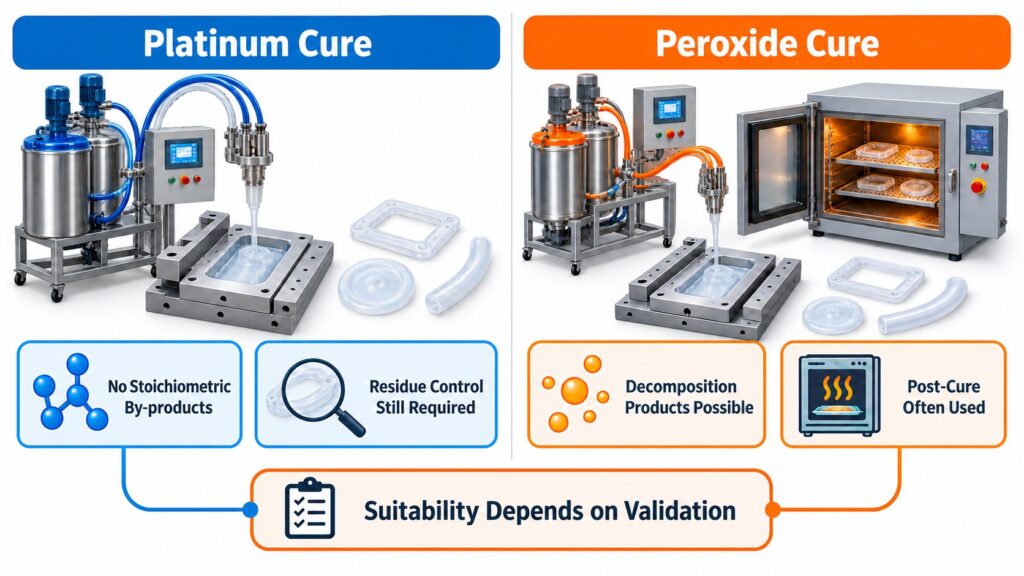
La questione produttiva non è semplicemente "platino o perossido?", bensì se la temperatura di polimerizzazione, il tempo, lo spessore del pezzo, il carico del forno, il flusso d'aria e l'esposizione post-polimerizzazione siano controllati e documentati.
Le sezioni spesse si riscaldano e si ventilano in modo diverso rispetto alle sottili piastre di prova. Non si può presumere che una post-polimerizzazione validata su una lastra di laboratorio rimuova i composti volatili da un componente stampato complesso alla stessa velocità. I team spesso non se ne accorgono perché il certificato del materiale identifica il composto ma non riporta la storia termica del pezzo finito.
Come viene valutata la biocompatibilità del silicone secondo la norma ISO 10993-1:2025?
ISO 10993-1:2025 Considera la sicurezza biologica come un processo di gestione del rischio allineato alla norma ISO 14971. Non si tratta di un elenco fisso di test che ogni dispositivo in silicone deve superare.
Per le candidature statunitensi, La FDA ha riconosciuto parzialmente l'edizione 2025 il 25 maggio 2026. Il riconoscimento esclude disposizioni specifiche e continua ad accettare dichiarazioni di conformità all'edizione 2018 durante un periodo di transizione che termina il 1° luglio 2029. La pubblicazione dell'edizione ISO non implica quindi che ogni clausola sia automaticamente accettata dalla FDA.
La valutazione inizia con quattro elementi di input:
- il materiale completo e la formulazione;
- i processi di produzione e sterilizzazione;
- la natura del contatto fisico;
- la durata del contatto.
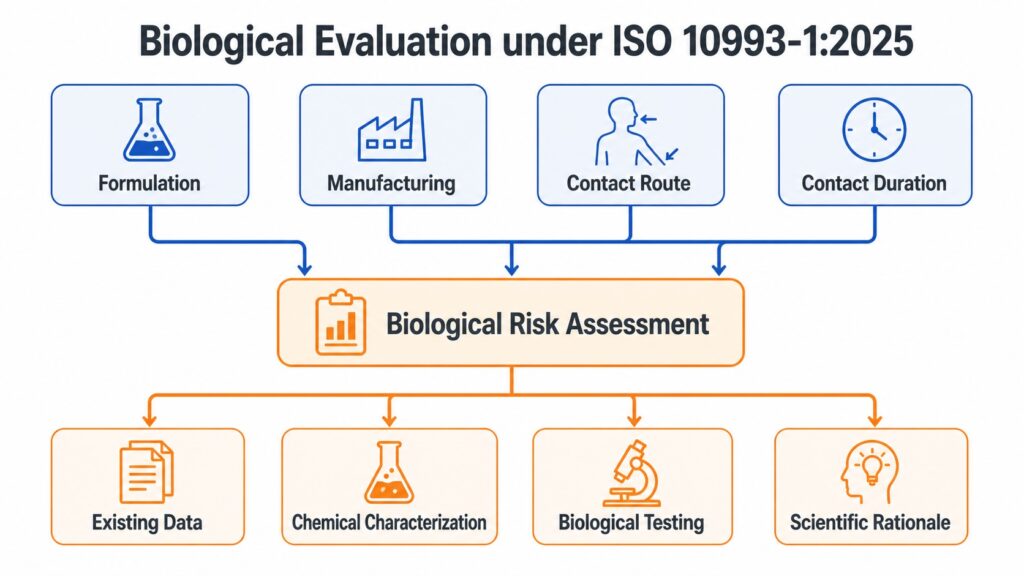
Il quadro normativo attuale classifica i dispositivi in base alla via di contatto, come il contatto con la superficie, la comunicazione esterna o l'impianto. La durata del contatto e i rischi specifici del dispositivo determinano quindi quali endpoint biologici devono essere presi in considerazione.
IL quadro di riferimento degli endpoint della FDA Rimane un utile riferimento per la pianificazione negli Stati Uniti, ma si basa sulle linee guida della FDA del settembre 2023. Le sue tabelle degli endpoint costituiscono un quadro di riferimento, non una lista di controllo per i test. Eventuali discrepanze tra tali linee guida, il riconoscimento parziale da parte della FDA dell'edizione 2025 e i requisiti specifici del dispositivo devono essere risolte per la presentazione; per affrontare un endpoint è possibile utilizzare dati esistenti, caratterizzazione chimica, test o una giustificazione scientifica.
Quali test ISO 10993 possono essere applicati?
Gli endpoint applicabili dipendono dal dispositivo. I riferimenti comuni includono:
| Area di valutazione | Standard comune | Di cosa tratta |
|---|---|---|
| Citotossicità | Norma ISO 10993-5 | Effetti avversi sulle cellule in coltura |
| Sensibilizzazione cutanea | ISO 10993-10:2021 | Potenziale rischio di sensibilizzazione |
| Irritazione | ISO 10993-23:2021 | Potenziale di irritazione per le vie di contatto interessate |
| caratterizzazione chimica | ISO 10993-18:2020 • Amd 1:2022 | Identificazione e quantificazione dei componenti e delle sostanze estraibili del dispositivo |
| Valutazione del rischio tossicologico | ISO 10993-17:2023 • Amd 1:2025 | Valutazione tossicologica dei costituenti identificati |
| Emocompatibilità | ISO 10993-4 | Interazioni con il sangue |
| Risposta all'impianto | ISO 10993-6 | Risposta tissutale locale dopo l'impianto |
La citotossicità, la sensibilizzazione e l'irritazione vengono valutate frequentemente, ma non si tratta di un test universale che richiede il superamento di tutte e tre le prove. Un tubo a contatto con il sangue potrebbe richiedere la dimostrazione dell'emocompatibilità. Un impianto a lungo termine potrebbe richiedere la valutazione dell'impianto, della tossicità cronica, della genotossicità e di altri parametri. La categoria del dispositivo determina il piano terapeutico.
Perché la caratterizzazione chimica precede ulteriori test?
La caratterizzazione chimica aiuta a identificare le sostanze che possono migrare dal dispositivo finito. Può rivelare problemi che il nome del materiale nasconde: silossani a basso peso molecolare, residui di catalizzatori, pigmenti, additivi, residui di pulizia o composti correlati alla sterilizzazione.
Una sequenza pratica è la seguente:
- documentare la formulazione e tutti i coadiuvanti di processo;
- definire le condizioni di estrazione clinicamente rilevanti;
- Identificare e quantificare le sostanze estraibili secondo la norma ISO 10993-18:2020/Amd 1:2022;
- valutare il rischio tossicologico secondo la norma ISO 10993-17:2023/Amd 1:2025;
- Utilizzare le lacune di dati rimanenti per giustificare i test biologici.
Questo approccio non elimina automaticamente i test. Impedisce ai team di eseguire un pannello di test standard prima di aver compreso il contenuto del dispositivo.
Il campione di prova deve inoltre essere rappresentativo del processo produttivo. Se i componenti commerciali vengono sottoposti a polimerizzazione, pulizia, assemblaggio, confezionamento e sterilizzazione, una placca di materiale non sterilizzato rappresenta solitamente un sostituto inadeguato. La valutazione biologica dovrebbe tenere conto dei processi che possono alterare l'esposizione del paziente.
Che cosa dimostra la classe VI della Farmacopea degli Stati Uniti (USP)?
La classe VI della USP indica che un materiale polimerico testato soddisfa i requisiti di reattività biologica definiti in Capitolo generale USP <88>. Il programma prevede test di iniezione sistemica, intradermica e di impianto in condizioni di estrazione specificate.
Non stabilisce la completa biocompatibilità del dispositivo secondo la norma ISO 10993-1.
| Reclamo | Interpretazione corretta |
|---|---|
| “"Il silicone è di classe VI USP."” | Un materiale o un articolo di prova definito ha superato la norma USP <88> in condizioni specificate |
| “"Il dispositivo finito è biocompatibile."” | Richiede prove specifiche del dispositivo basate sul tipo di contatto, sulla durata, sull'elaborazione e sull'uso previsto. |
| “"La classe VI della Farmacopea degli Stati Uniti (USP) copre tutte le durate di contatto."” | Errato; la classificazione USP non sostituisce la valutazione del punto finale secondo la norma ISO 10993. |
| “"È sufficiente un certificato del fornitore."” | Non corretto, a meno che la strategia normativa non giustifichi l'equivalenza con il dispositivo finito. |
La classe VI della Farmacopea degli Stati Uniti (USP) rimane utile per lo screening dei materiali e la qualificazione dei fornitori. L'errore comune è quello di estendere tale risultato a pigmenti, stampaggio, pulizia, sterilizzazione ed esposizione clinica finale senza un collegamento documentato.
Gli standard per i materiali a contatto con gli alimenti dimostrano la biocompatibilità medica?
NO. GB 4806.16-2025 è uno standard cinese per il contatto con gli alimenti per la gomma siliconica, non uno standard di biocompatibilità per dispositivi medici. Traduzione dello standard finale da parte del Servizio Agricolo Estero dell'USDA. conferma che entrerà in vigore il 2 settembre 2026 e fissa un limite per le sostanze volatili pari a 0,5 g/100 g (0,5%), testato secondo l'Appendice B.
La conformità alle normative sul contatto con gli alimenti non sostituisce le norme GB/T 16886, ISO 10993 o i requisiti NMPA specifici per il dispositivo. Un risultato di migrazione per utensili, stampi o prodotti per l'alimentazione non può dimostrare la sicurezza di un impianto o di un dispositivo a contatto con il sangue.
Quali controlli di produzione proteggono il risultato del test?
Le prove di biocompatibilità sono riutilizzabili solo finché la configurazione testata rimane sotto controllo.
Controllo dei materiali e della miscelazione
Registrare il grado del silicone, il lotto, il rapporto dei pigmenti, l'identità dell'additivo e la storia della miscelazione. Non sostituire un masterbatch di colore poiché il polimero di base rimane invariato. Il sistema vettore e pigmento diventa parte della valutazione biologica.
Controlli di polimerizzazione e post-polimerizzazione
Definire la temperatura dello stampo, il tempo di polimerizzazione, l'intervallo di spessore del pezzo, la temperatura di post-polimerizzazione, il tempo di esposizione, il carico del forno e il flusso d'aria. Per gli stampi multicavità, verificare che tutte le cavità ricevano una finestra di processo equivalente.
Controlli di pulizia e manipolazione
Controllare gli agenti distaccanti, i detergenti, la qualità del risciacquo, i guanti, i contenitori e i tempi di conservazione. Una materia prima pulita può contaminarsi dopo la sformatura.
Controlli di sterilizzazione
Valutare l'attuale metodo di sterilizzazione e cicli massimi validati. I residui di EtO, la dose di radiazioni e l'esposizione al vapore sollevano questioni diverse. Un dispositivo testato prima della sterilizzazione potrebbe non rappresentare il prodotto finale.
Controllo delle modifiche
Avviare una revisione del rischio biologico quando cambiano la formulazione, il fornitore, il sito, gli strumenti, il ciclo di polimerizzazione, l'agente pulente, l'imballaggio, il metodo di sterilizzazione o il contatto previsto. Una modifica non richiede necessariamente la ripetizione di ogni test, ma richiede una valutazione documentata.
Che cosa dovrebbero richiedere gli acquirenti a un fornitore di componenti in silicone?
Invece di chiedere se il fornitore offre "silicone medicale", è preferibile allegare una breve documentazione a supporto.“
- Grado esatto di silicone e produttore;
- tracciabilità del lotto e certificato di analisi;
- ove applicabile, la divulgazione della formulazione o il supporto al fascicolo principale regolatorio;
- sistema di polimerizzazione e parametri di polimerizzazione/post-polimerizzazione validati;
- identificazione dei pigmenti e degli additivi;
- Rapporti pertinenti USP <87>/<88> o ISO 10993, incluso l'articolo testato;
- dati relativi a sostanze estraibili e rilasciabili laddove la via di contatto lo richieda;
- Dati di compatibilità per la sterilizzazione relativi al metodo previsto;
- pulizia, confezionamento e controllo della contaminazione;
- Accordo scritto di notifica delle modifiche.
Il rapporto deve corrispondere al componente fornito in modo sufficientemente preciso da comprovarne l'equivalenza. Verificare il grado del materiale, il colore, il processo di fabbricazione, lo stato di sterilizzazione, le condizioni di estrazione e la data del rapporto. Un rapporto con il numero di norma corretto può comunque risultare inutilizzabile se il campione analizzato non è rappresentativo.
Domande frequenti
Il silicone è sempre sicuro per il contatto con la pelle?
NO. Sicurezza in silicone Dipende dalla formulazione, dai residui di lavorazione, dagli additivi e dalle condizioni di contatto; il dispositivo finito richiede comunque una propria valutazione.
Il silicone vulcanizzato al platino è necessario per i dispositivi medici?
No. La polimerizzazione al platino viene spesso scelta per applicazioni a bassa estraibilità, ma il requisito deriva dalle specifiche del dispositivo e dalla valutazione del rischio biologico. Anche una formulazione a polimerizzazione al perossido validata può essere idonea.
È possibile sostituire i test ISO 10993 con la classe VI della Farmacopea degli Stati Uniti (USP)?
No. La classe VI della Farmacopea degli Stati Uniti (USP) può supportare la selezione dei materiali. Non sostituisce la valutazione biologica specifica per il dispositivo secondo la norma ISO 10993-1.
Il test deve essere eseguito sulla materia prima o sul prodotto finito?
Il dispositivo finito e lavorato, o un prototipo rappresentativo scientificamente validato, fornisce la prova più solida. Dovrebbe includere le fasi di polimerizzazione, pulizia, assemblaggio, confezionamento e sterilizzazione pertinenti.
Definire il contatto prima di selezionare il piano di test
Un fornitore non può definire un pacchetto di biocompatibilità del silicone valido basandosi unicamente sul nome del polimero. Gli elementi minimi da considerare sono: la via di contatto con il corpo, la durata del contatto, la geometria del dispositivo, la formulazione, gli additivi di processo, il metodo di sterilizzazione, il mercato di destinazione e se il componente viene fornito come parte o come dispositivo finito.
Senza tali informazioni, richiedere "silicone ISO 10993" significa semplicemente trasferire un requisito indefinito all'ufficio acquisti. Il materiale potrebbe essere idoneo, ma le specifiche potrebbero comunque non essere adatte al dispositivo.