La silicona se suele elegir para dispositivos médicos porque es flexible, químicamente estable y está disponible en formulaciones estrictamente controladas. El problema es que silicona de grado médico Con frecuencia se trata como una aprobación de dispositivo terminado. No lo es. Los pigmentos, el curado, el postcurado, la limpieza, la esterilización y las condiciones de contacto pueden modificar el riesgo biológico.
La biocompatibilidad de la silicona no es una propiedad inherente que se determine si se aprueba o se suspende. Se trata de la seguridad biológica de un dispositivo terminado específico, evaluada en función de su formulación, proceso de fabricación, tipo de contacto con el cuerpo y duración de la exposición.
Esa distinción evita un error común en la selección de proveedores: aprobar un certificado de material sin evaluar el componente moldeado ni sus condiciones de uso reales.
¿Qué significa la biocompatibilidad de la silicona?
La biocompatibilidad significa que un dispositivo cumple su función prevista sin provocar una respuesta biológica inaceptable en las condiciones de uso definidas. No significa que el material sea biológicamente invisible.
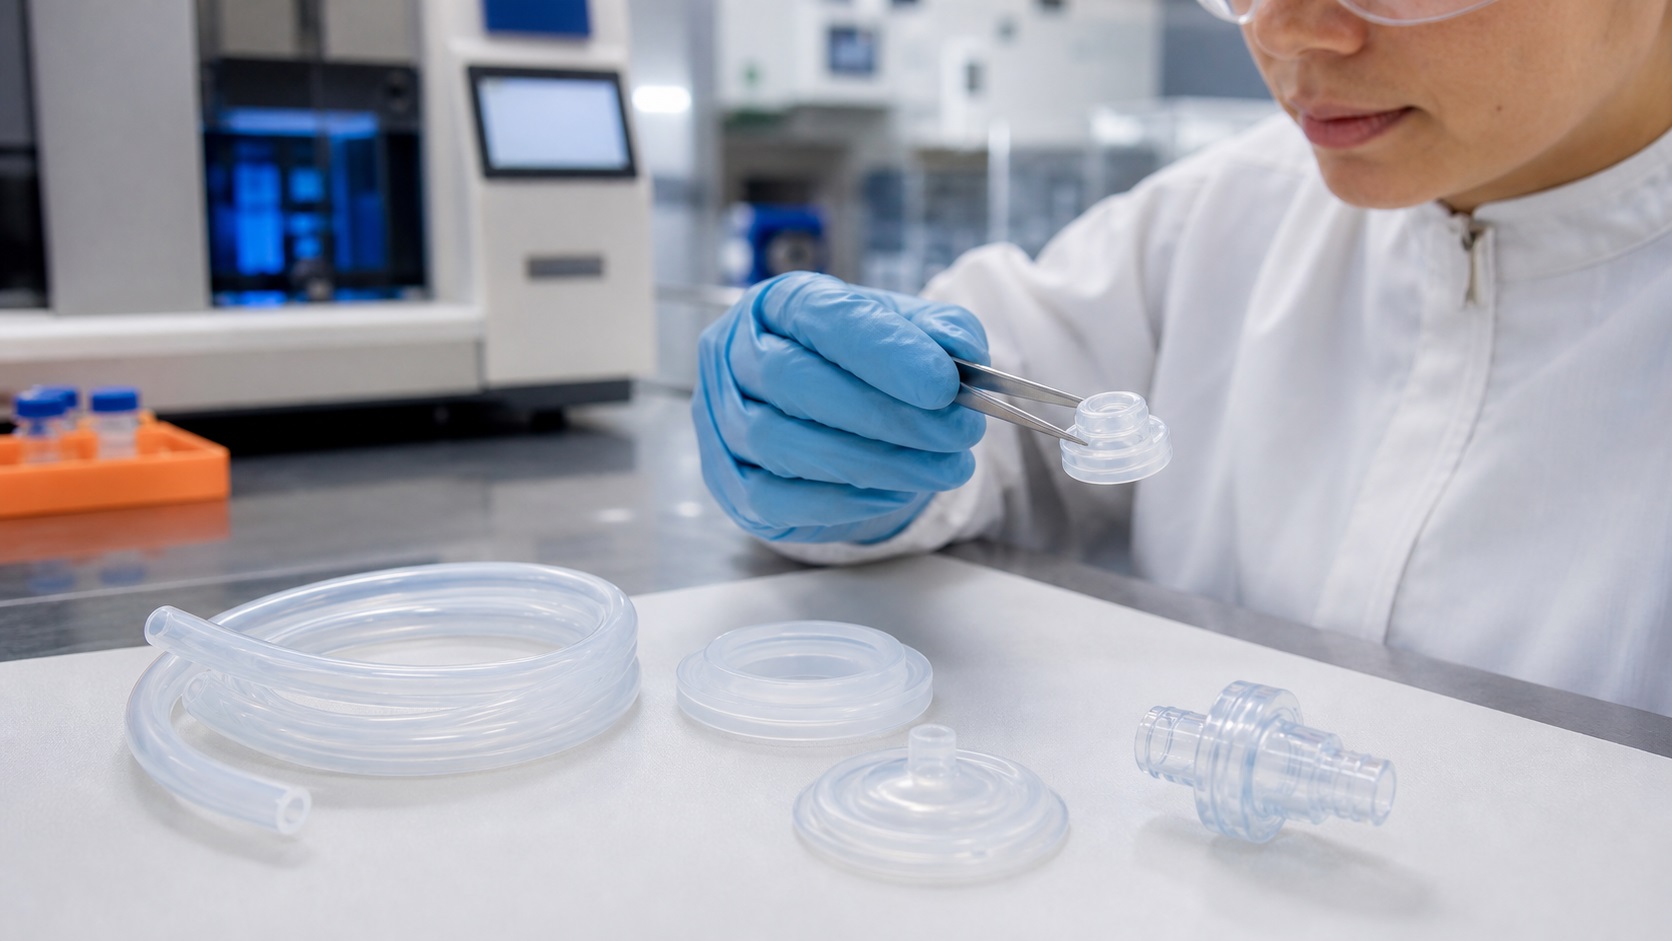
Los elastómeros de silicona se basan principalmente en una estructura de siloxano con grupos laterales orgánicos. Propiedades del caucho de silicona brindan flexibilidad, estabilidad térmica y resistencia a muchos entornos acuosos. Explican por qué se utiliza silicona en tubo de silicona, juntas, componentes respiratorios, productos en contacto con heridas y dispositivos implantables.
No garantizan la seguridad en todas las aplicaciones. Una junta de contacto con la piel, un tubo por donde circula el fluido y un implante a largo plazo exponen el cuerpo a través de diferentes vías. La evidencia requerida debe variar según el dispositivo.
¿Por qué se utiliza comúnmente la silicona en dispositivos médicos?
La silicona resulta útil porque su comportamiento mecánico y químico se mantiene estable en condiciones que dañan muchos elastómeros orgánicos.
Entre las ventajas típicas se incluyen:
- flexibilidad en un amplio rango de temperaturas;
- resistencia a la humedad y a muchos productos químicos comunes;
- Compatibilidad con diversos métodos de esterilización, sujeta a validación de la formulación;
- baja energía superficial y fácil liberación de las herramientas;
- Disponible en forma de caucho de alta consistencia (HCR) y caucho de silicona líquida (LSR).
La misma química de la superficie también crea límites. Revisión del PDMS en ingeniería biomédica señala que el PDMS nativo es hidrofóbico y que la adsorción de proteínas es una limitación recurrente en las aplicaciones biológicas. Para dispositivos en contacto con la sangre, un revisión de la hemocompatibilidad del material describe cómo las proteínas plasmáticas adsorbidas pueden cambiar de conformación, promover la adhesión y activación plaquetaria y contribuir a la coagulación y la formación de trombos. La silicona tampoco es automáticamente resistente a la colonización microbiana: Estudio ACS Omega sobre materiales de silicona para catéteres urinarios observado P. mirabilis Adhesión y desarrollo de biopelículas en superficies de silicona convencionales, demostrando que la modificación de la superficie alteró el resultado. Por lo tanto, el término "inerte" es una forma abreviada útil, pero no una evaluación biológica completa.
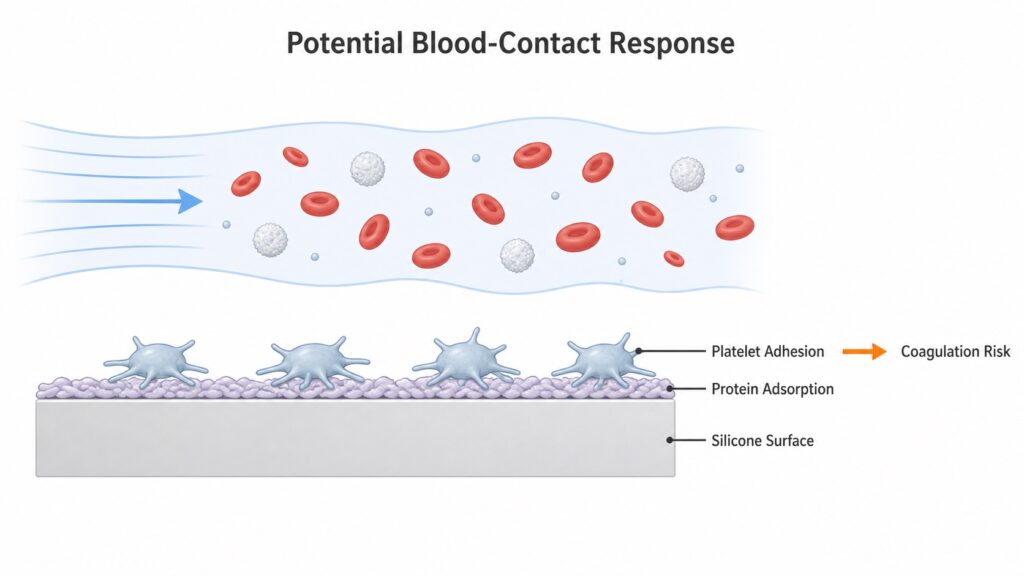
¿La silicona de grado médico es automáticamente biocompatible?
No. El término “grado médico” normalmente describe una formulación controlada por el proveedor, respaldada por la trazabilidad y datos de pruebas seleccionados. No sustituye la evaluación del dispositivo final.
ASTM F2038, La normativa que abarca las formulaciones de silicona utilizadas en aplicaciones médicas establece que la idoneidad biológica debe evaluarse en última instancia en relación con el uso previsto. Este es el límite de adquisición correcto.
Una silicona previamente probada puede presentar un perfil de riesgo diferente tras cualquiera de los siguientes cambios:
| Cambiar | ¿Qué puede cambiar biológicamente? |
|---|---|
| Pigmento o masterbatch | Nuevos colorantes, excipientes o impurezas se incorporan a la formulación. |
| Ciclo de curación | Las especies reactivas residuales o la reticulación incompleta pueden aumentar |
| Post-curación | Los residuos volátiles y el perfil de sustancias extraíbles pueden cambiar. |
| Agente desmoldante | Pueden introducirse residuos en la superficie. |
| Proceso de limpieza | Pueden quedar residuos de detergente o contaminación por partículas. |
| Esterilización | Las propiedades del polímero o los extractables pueden cambiar después del tratamiento con EtO, radiación, vapor o ciclos repetidos. |
| Proveedor o centro de producción | Los controles de materias primas y las vías de contaminación pueden cambiar. |

Por eso, un certificado del proveedor de materia prima es una prueba que lo respalda, no una conclusión basada en el producto terminado.
¿Cómo afectan el curado con platino y peróxido a la biocompatibilidad de la silicona?
El sistemas de curado con platino y peróxido Si bien influyen en el control de residuos, no determinan por sí solas la biocompatibilidad. Un componente curado con peróxido validado puede ser adecuado, mientras que un componente curado con platino mal procesado aún puede no superar la evaluación biológica o química.
| Factor | Silicona curada con platino | Silicona curada con peróxido |
|---|---|---|
| Reacción principal | Curado por adición mediante hidrosililación | Entrecruzamiento por radicales libres |
| subproductos de la reacción | No se generan subproductos de reacción estequiométricos. | Los productos de descomposición del peróxido pueden permanecer |
| Preocupación típica por los residuos | Especies de bajo peso molecular sin reaccionar, impurezas relacionadas con el catalizador, contaminación del proceso. | Productos de descomposición volátiles, olor y especies residuales relacionadas con el peróxido. |
| Decisión posterior a la curación | Depende de la aplicación y la formulación. | Se utiliza comúnmente para reducir los residuos volátiles y estabilizar las propiedades. |
| Lógica de selección | Se suele preferir para conductos de fluidos poco extraíbles y moldeo médico con control estricto. | Puede seguir siendo adecuado cuando la formulación y el proceso de postcurado estén validados. |
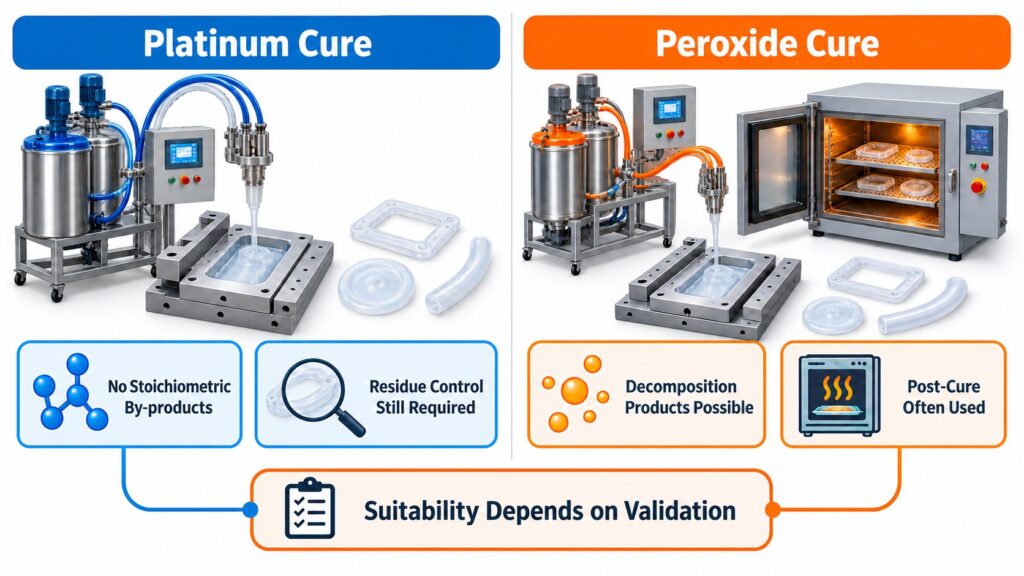
La cuestión de producción no es simplemente "¿platino o peróxido?", sino si la temperatura de curado, el tiempo, el espesor de la pieza, la carga del horno, el flujo de aire y la exposición posterior al curado se controlan y documentan.
Las secciones gruesas se calientan y ventilan de forma diferente a las placas de prueba delgadas. No se puede asumir que un postcurado validado en una placa de laboratorio elimine los volátiles de un componente moldeado complejo al mismo ritmo. Los equipos suelen pasar esto por alto porque el certificado del material identifica el compuesto, pero no registra el historial térmico de la pieza terminada.
¿Cómo se evalúa la biocompatibilidad de la silicona según la norma ISO 10993-1:2025?
ISO 10993-1:2025 Considera la seguridad biológica como un proceso de gestión de riesgos alineado con la norma ISO 14971. No se trata de una lista fija de pruebas que deba superar cada dispositivo de silicona.
Para envíos desde EE. UU., La FDA reconoció parcialmente la edición de 2025. El 25 de mayo de 2026, el reconocimiento excluye disposiciones específicas y continúa aceptando declaraciones de conformidad con la edición de 2018 durante un período de transición que finaliza el 1 de julio de 2029. Por lo tanto, la publicación de la edición ISO no implica que todas las cláusulas sean aceptadas automáticamente por la FDA.
La evaluación comienza con cuatro datos de entrada:
- el material y la formulación completos;
- los procesos de fabricación y esterilización;
- la naturaleza del contacto corporal;
- la duración del contacto.
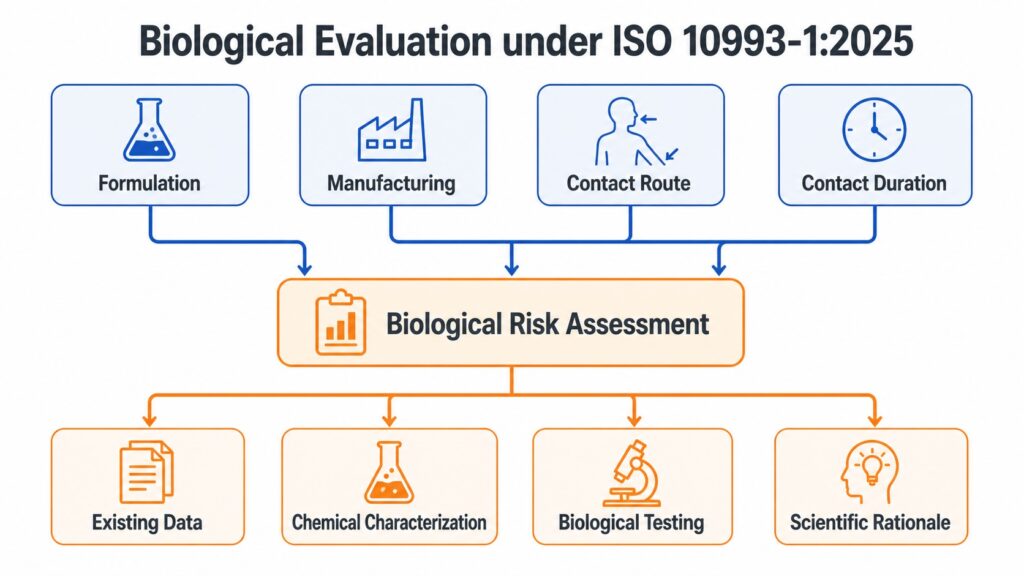
El marco actual clasifica los dispositivos según la vía de contacto, como el contacto con superficies, la comunicación externa o la implantación. La duración del contacto y los riesgos específicos del dispositivo determinan qué efectos biológicos deben abordarse.
El Marco de criterios de valoración de la FDA Sigue siendo una referencia útil para la planificación en EE. UU., pero se basa en la guía de la FDA de septiembre de 2023. Sus tablas de criterios de valoración constituyen un marco de referencia, no una lista de verificación de pruebas. Cualquier discrepancia entre dicha guía, el reconocimiento parcial por parte de la FDA de la edición de 2025 y los requisitos específicos del dispositivo debe resolverse para la presentación; se pueden utilizar datos existentes, caracterización química, pruebas o una justificación científica para abordar un criterio de valoración.
¿Qué pruebas de la norma ISO 10993 pueden aplicarse?
Los puntos finales aplicables dependen del dispositivo. Las referencias comunes incluyen:
| Área de evaluación | Estándar común | A qué se refiere |
|---|---|---|
| Citotoxicidad | ISO 10993-5 | Efectos adversos en células cultivadas |
| Sensibilización cutánea | ISO 10993-10:2021 | Potencial para causar sensibilización |
| Irritación | ISO 10993-23:2021 | Potencial de irritación para las vías de contacto relevantes |
| caracterización química | ISO 10993-18:2020 • Enmienda 1:2022 | Identificación y cuantificación de los componentes y extractables del dispositivo. |
| Evaluación del riesgo toxicológico | ISO 10993-17:2023 • Enmienda 1:2025 | Evaluación toxicológica de los componentes identificados |
| Hemocompatibilidad | ISO 10993-4 | Interacciones con la sangre |
| respuesta de implantación | ISO 10993-6 | Respuesta tisular local tras la implantación |
La citotoxicidad, la sensibilización y la irritación se evalúan con frecuencia, pero no se trata de una prueba universal de tres pasos. Un tubo en contacto con la sangre puede requerir evidencia de hemocompatibilidad. Un implante a largo plazo puede requerir evaluación de la implantación, la toxicidad crónica, la genotoxicidad y otros parámetros. La categoría del dispositivo determina el plan.
¿Por qué la caracterización química precede a las pruebas adicionales?
La caracterización química ayuda a identificar qué sustancias pueden migrar del dispositivo terminado. Puede revelar problemas que el nombre del material oculta: siloxanos de bajo peso molecular, residuos de catalizadores, pigmentos, aditivos, residuos de limpieza o compuestos relacionados con la esterilización.
Una secuencia práctica es:
- documentar la formulación y todos los coadyuvantes de procesamiento;
- definir las condiciones de extracción clínicamente relevantes;
- identificar y cuantificar sustancias extraíbles según la norma ISO 10993-18:2020/Amd 1:2022;
- evaluar el riesgo toxicológico según la norma ISO 10993-17:2023/Amd 1:2025;
- Utilice los datos faltantes restantes para justificar las pruebas biológicas.
Este enfoque no elimina las pruebas automáticamente. Simplemente impide que los equipos ejecuten un panel estándar antes de comprender qué contiene el dispositivo.
El artículo de prueba también debe ser representativo del proceso de producción. Si las piezas comerciales se someten a un proceso de postcurado, limpieza, ensamblaje, empaquetado y esterilización, una placa de material no esterilizado suele ser un sustituto deficiente. La evaluación biológica debe abarcar los procesos que pueden alterar la exposición del paciente.
¿Qué demuestra la Clase VI de la USP?
La clase VI de la USP muestra que un material polimérico probado cumplió con los requisitos de reactividad biológica definidos en Capítulo general de la USP <88>. El programa incluye pruebas de inyección sistémica, intradérmica y de implantación bajo condiciones de extracción específicas.
No establece la biocompatibilidad completa del dispositivo según la norma ISO 10993-1.
| Afirmar | Interpretación correcta |
|---|---|
| “La silicona es de clase VI según la USP.” | Un material o artículo de prueba definido ha superado la USP <88> bajo condiciones específicas. |
| “El dispositivo final es biocompatible.” | Requiere evidencia específica del dispositivo basada en el tipo de contacto, duración, procesamiento y uso previsto. |
| “La clase VI de la USP cubre todas las duraciones de contacto.” | Incorrecto; la clasificación USP no sustituye a una evaluación de punto final según la norma ISO 10993. |
| “Un certificado de proveedor es suficiente.” | Incorrecto a menos que la estrategia regulatoria justifique la equivalencia con el dispositivo terminado. |
La clasificación USP Clase VI sigue siendo útil para la selección de materiales y la cualificación de proveedores. El error común consiste en extrapolar ese resultado a pigmentos, moldeo, limpieza, esterilización y exposición clínica final sin una justificación documentada.
¿Las normas para productos en contacto con alimentos demuestran la biocompatibilidad médica?
No. GB 4806.16-2025 es una norma china para el contacto con alimentos para el caucho de silicona, no una norma de biocompatibilidad para dispositivos médicos. Traducción del estándar final del Servicio Agrícola Exterior del USDA Confirma que entrará en vigor el 2 de septiembre de 2026 y establece un límite de sustancias volátiles de 0,5 g/100 g (0,5%), probado según el Apéndice B.
El cumplimiento de las normas para el contacto con alimentos no sustituye a las normas GB/T 16886, ISO 10993 ni a los requisitos específicos de la NMPA para cada dispositivo. Un resultado de migración en utensilios, moldes o productos de alimentación no garantiza la seguridad de un implante o dispositivo en contacto con la sangre.
¿Qué controles de fabricación protegen el resultado de la prueba?
Las pruebas de biocompatibilidad solo son reutilizables mientras la configuración probada permanezca controlada.
Controles de materiales y mezcla
Registre el grado de silicona, el lote, la proporción de pigmento, la identidad del aditivo y el historial de mezcla. No sustituya el concentrado de color, ya que el polímero base permanece inalterado. El sistema portador y de pigmentos pasa a formar parte de la evaluación biológica.
Controles de curado y postcurado
Defina la temperatura del molde, el tiempo de curado, el rango de espesor de la pieza, la temperatura de postcurado, el tiempo de exposición, la carga del horno y el flujo de aire. Para moldes multicavidad, confirme que todas las cavidades reciban un rango de temperatura de proceso equivalente.
Controles de limpieza y manipulación
Controle los agentes desmoldantes, los detergentes, la calidad del enjuague, los guantes, los recipientes y el tiempo de almacenamiento. Una materia prima limpia puede contaminarse después del desmoldeo.
Controles de esterilización
Evaluar lo real método de esterilización y el número máximo de ciclos validados. Los residuos de óxido de etileno, la dosis de radiación y la exposición al vapor plantean interrogantes diferentes. Un dispositivo probado antes de la esterilización puede no ser representativo del producto final.
Control de cambios
Se debe iniciar una revisión de riesgo biológico cuando cambien la formulación, el proveedor, el lugar de trabajo, las herramientas, el ciclo de curado, el agente de limpieza, el embalaje, el método de esterilización o el contacto previsto. Un cambio no siempre requiere repetir todas las pruebas, pero sí requiere una evaluación documentada.
¿Qué deben solicitar los compradores a un proveedor de componentes de silicona?
Utilice un breve paquete de pruebas en lugar de preguntar si el proveedor ofrece "silicona médica".“
- Grado exacto de silicona y fabricante;
- trazabilidad del lote y certificado de análisis;
- Divulgación de la formulación o apoyo al archivo maestro regulatorio, según corresponda;
- sistema de curado y parámetros de curado/postcurado validados;
- identificación de pigmentos y aditivos;
- informes pertinentes de la USP <87>/<88> o ISO 10993, incluido el artículo probado;
- datos sobre sustancias extraíbles y lixiviables cuando la vía de contacto lo justifique;
- datos de compatibilidad de esterilización para el método previsto;
- limpieza, envasado y control de la contaminación;
- acuerdo de notificación de cambios por escrito.
El informe debe coincidir lo suficiente con la pieza suministrada para garantizar la equivalencia. Verifique el grado del material, el color, el proceso de fabricación, el estado de esterilización, las condiciones de extracción y la fecha del informe. Un informe con el número de estándar correcto puede resultar inservible si la muestra analizada no es representativa.
Preguntas frecuentes
¿Es la silicona siempre segura para el contacto con la piel?
No. Seguridad de la silicona Depende de la formulación, los residuos del procesamiento, los aditivos y las condiciones de contacto; el dispositivo terminado aún requiere su propia evaluación.
¿Es necesario utilizar silicona curada con platino en dispositivos médicos?
No. El curado con platino se suele elegir para aplicaciones con baja extracción, pero este requisito viene determinado por las especificaciones del dispositivo y la evaluación del riesgo biológico. Una formulación curada con peróxido validada también podría ser adecuada.
¿Puede la norma USP Clase VI sustituir las pruebas ISO 10993?
No, la clase VI de la USP puede servir de apoyo para la selección de materiales. No sustituye la evaluación biológica ISO 10993-1 específica del dispositivo.
¿Debe analizarse la materia prima o la pieza terminada?
El dispositivo terminado y procesado —o una muestra representativa científicamente justificada— constituye la evidencia más sólida. Debe incluir los pasos pertinentes de curado, limpieza, ensamblaje, empaquetado y esterilización.
Defina el contacto antes de seleccionar el plan de pruebas.
Un proveedor no puede definir un paquete de biocompatibilidad de silicona fiable basándose únicamente en el nombre del polímero. Los datos mínimos necesarios son la vía de contacto con el cuerpo, la duración del contacto, la geometría del dispositivo, la formulación, los aditivos para el procesamiento, el método de esterilización, el mercado objetivo y si la pieza se suministra como componente o como dispositivo terminado.
Sin esos datos, solicitar “silicona ISO 10993” solo traslada un requisito indefinido al departamento de compras. El material puede ser adecuado, pero la información sobre el dispositivo podría ser incorrecta.